免疫共沉淀实验流程优化与疑难问题
一、裂解液体系选择:决定Co-IP成败的第一步
很多做Co-IP的同行都有这样的体会:同样的抗体、同样的细胞系,换一个裂解液配方,结果天差地别。裂解液不只是把细胞"弄破"这么简单,它直接决定了蛋白复合物在后续几个小时的实验过程中能不能保持完整的天然结合状态。先说一个很多人忽略的细节,裂解液的温度。裂解液必须预冷到4℃甚至冰浴状态再使用,室温裂解液倒入细胞的那一刻,蛋白酶就已经开始疯狂切割目标蛋白了,后面的实验做得再规范也白搭。
裂解液中去垢剂的选择是整个体系的核心。NP-40和Triton X-100是最常用的两种非离子型去垢剂,终浓度通常在0.5%到1%之间。这个浓度区间对大多数可溶性蛋白复合物来说是安全的,能够裂解细胞膜释放内容物,又不会破坏蛋白之间的相互作用。但有一种情况要特别注意,当你的目标蛋白是膜蛋白或者强疏水性蛋白时,NP-40可能拉不下来。这时候需要考虑换用DDM(n-Dodecyl β-D-maltoside),终浓度0.5%左右,它对膜蛋白复合物的溶解效果显著优于NP-40,同时又能维持相当一部分蛋白互作。
盐浓度方面,150mM NaCl是生理盐水浓度,也是大多数Co-IP裂解液的标准配置。但如果你研究的是较弱的蛋白互作,可以把NaCl降到100mM甚至50mM,低盐环境有利于保留低亲和力的结合。反过来,如果你的非特异性结合太多、杂带严重,适当提高NaCl到200-300mM可以洗掉一部分非特异吸附蛋白。关键在于摸条件时不要一步到位,建议做一组梯度:50mM、100mM、150mM、200mM,看哪个条件下信噪比最优。
缓冲体系本身推荐用HEPES而不是Tris。原因是Tris的pH值随温度变化较大,4℃时和室温时的pH能差0.3-0.5个单位,这在精细实验中是不容忽视的偏差。HEPES在4℃到37℃范围内的pH漂移小得多,更适合全程低温操作的Co-IP实验。HEPES的终浓度20-25mM,pH调到7.4-7.5。
蛋白酶抑制剂 Cocktail 必须现加现用。很多人图方便一次性配好一大瓶裂解液放冰箱,过几天再拿出来用,这时候抑制剂已经降解失效了。AEBSF、Bestatin、Leupeptin、Pepstatin A这几类抑制剂在水溶液中的半衰期从几小时到几天不等,最稳妥的做法是每次实验前从-20°C分装冻存的母液中取出来现配。磷酸化蛋白研究还要额外加磷酸酶抑制剂,NaF(10mM)和Na3VO4(1mM)是标配,同样要现加。
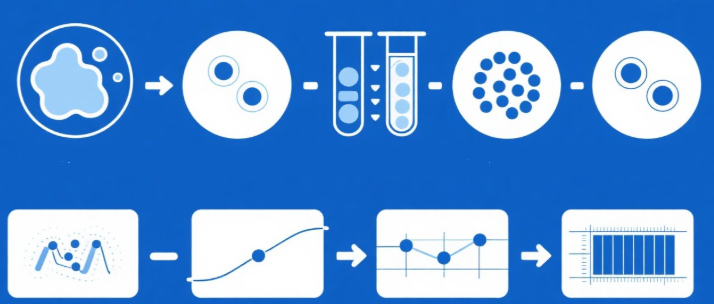
图1:免疫共沉淀实验全流程示意图,从细胞裂解到Western Blot检测
二、抗体选择策略:从特异性验证到种属匹配
Co-IP实验中抗体的选择比做Western Blot要苛刻得多。WB中抗体识别的是变性后的线性表位,而Co-IP要求抗体必须识别天然构象下的构象表位。一款在WB中表现优秀的抗体,拿去做Co-IP可能完全拉不下来靶蛋白。这是很多人第一次做Co-IP时踩的第一个坑。
怎么判断一款抗体能不能用于Co-IP?第一步看说明书。正规厂家的抗体说明书会明确标注验证过的应用范围(Applications),如果写了"IP"或"Co-IP"或"Immunoprecipitation",说明至少在厂家层面做过验证。但说明书上的"IP"验证不等于"Co-IP"验证,IP只需要拉下靶蛋白本身就行,Co-IP还要求抗体结合后不影响靶蛋白与其互作蛋白的结合。所以即便说明书标注了IP验证,在实际使用中仍需要自己做一次预实验确认。
抗体的用量需要优化。说明书推荐的IP用量通常是每反应1-5μg抗体,但这只是一个起点。实际操作中建议做一组用量梯度:0.5μg、1μg、2μg、5μg、10μg,用同量裂解液做IP后用WB检测靶蛋白信号,找到信号饱和所需的最低抗体量。超过饱和量继续加抗体不仅浪费钱,还会增加非特异结合背景。内源性Co-IP中蛋白丰度通常很低,抗体量可以适当提高到5-10μg,但要做好同型对照(IgG对照),排除抗体本身带来的非特异条带。
Protein A和Protein G的结合特异性差异也需要考虑。兔源抗体与Protein A结合力最强,小鼠IgG2a、IgG2b与Protein G结合更好,而小鼠IgG1与Protein A的结合力较弱。如果你用的抗体是小鼠IgG1亚型,选Protein G磁珠或者A/G混合磁珠更合适。很多新手不管抗体来源直接用Protein A珠子,结果发现拉不下来,以为是抗体不行,其实是珠子和抗体的种属不匹配。A/G混合磁珠是个比较安全的选择,覆盖面广,但价格也略贵一些。
抗体的偶联方式也值得优化。常规做法是抗体先与beads孵育,再加裂解液。这种方式操作简单,但抗体通过Fc段结合Protein A/G后,Fab段游离出来抓靶蛋白,如果靶蛋白较大或者复合物较大,空间位阻可能影响结合效率。另一种做法是先把抗体加入裂解液中过夜孵育,让抗体充分结合靶蛋白,第二天再加beads。这种方式让抗体和靶蛋白的结合更充分,对于低丰度蛋白尤其有利。条件允许的话可以做两种方式平行对比。
三、磁珠与琼脂糖珠的深度对比与选用逻辑
磁珠和琼脂糖珠各有优劣,不是越贵越好,关键是看实验需求。先说琼脂糖珠(Sepharose/Agarose beads),这是比较传统的选择,直径通常在45-165μm。优点是结合容量大,每mL琼脂糖珠可以结合约20-30mg IgG,而磁珠一般在5-10mg/mL。琼脂糖珠的多孔结构提供了很大的内表面积,对于丰度较高的靶蛋白,捕获效率非常高。缺点是操作繁琐,洗涤步骤需要离心,每次离心1-2分钟,全程下来离心次数可能有十几次,耗时较长。而且离心过程中珠子容易被打散,上清吸多了会丢样本,吸少了会有非特异蛋白残留。
磁珠的优势在于操作便捷。用磁力架吸附30秒到1分钟就可以完成液相分离,不需要离心,操作速度快很多。磁珠表面平滑、非多孔结构,非特异吸附比琼脂糖珠低,这意味着杂带更少、背景更干净。但结合容量相对低一些,对于丰度极低的内源性蛋白,可能需要加大起始裂解液用量来弥补。磁珠的另一个优势是捕获体积可以做到很小,洗脱体积也能控制在20-50μL,浓缩倍数高,对后续WB检测有利。
实际选用建议:如果做的是过表达系统Co-IP(转染质粒过量表达诱饵蛋白),靶蛋白丰度高,琼脂糖珠完全够用,性价比也好。如果是内源性Co-IP,蛋白丰度低,建议用磁珠,一方面背景低有利于检测微弱信号,另一方面小体积洗脱可以浓缩信号。还有一种情况,样本特别珍贵或者量很少(比如临床组织样本),磁珠的小体积操作优势更明显,琼脂糖珠在离心过程中损失的样本量相对更大。
需要注意的是,无论用哪种珠子,使用前都需要预处理。新珠子从4°C取出后,用裂解液洗涤2-3次,每次静置5分钟,目的是平衡珠子的微环境并去除储存缓冲液中的防腐剂(如NaN3或甘油),这些成分可能干扰后续实验。平衡后的珠子应在1小时内使用,不宜久置。
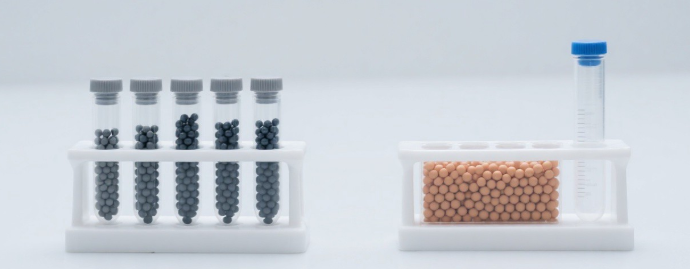
图2:磁珠与琼脂糖珠在免疫共沉淀中的操作对比
四、洗涤条件优化:在保留互作与去除非特异之间找到平衡
洗涤是Co-IP实验中最考验"手感"的环节。洗得太狠,互作蛋白跟着跑了;洗得太轻,非特异蛋白赖着不走。这个平衡点不是看教科书能找到的,必须根据自己的实验体系来摸。
先说洗涤次数。常规推荐洗3-4次,每次5分钟,4°C旋转或颠倒混匀。对于稳定的强互作(比如结构蛋白复合物),可以洗4-5次不用担心掉信号。对于弱互作或瞬时互作,建议只洗3次,甚至可以把最后一次洗涤缩短到2-3分钟。有一个小技巧:在第三次洗涤后留取上清做WB检测,看看互作蛋白是否已经开始脱落。如果上清中检测到了互作蛋白信号,说明洗涤已经过度了,下次实验需要减少次数或降低洗涤强度。
洗涤缓冲液的配方也需要和裂解液配套。最简单的做法是用裂解液本身作为洗涤液,这样保证整个体系的缓冲条件和去垢剂浓度一致,对蛋白复合物的冲击最小。但如果背景较高,可以在洗涤液中提高NaCl浓度到300mM,或者加入0.1% SDS来增强去污能力。SDS的加入要非常谨慎,浓度超过0.1%就有可能破坏较弱的蛋白互作。一个折中方案是:前三遍用裂解液洗,最后一遍用加了0.05% SDS的洗涤液快速洗1分钟,在不影响特异互作的前提下尽量去除非特异吸附。
洗涤过程中温度控制极其重要。所有洗涤操作必须在4°C或冰上进行。有人在室温下操作洗涤步骤,这在夏季实验室30°C的环境下,蛋白复合物解离的速度是4°C时的5-10倍。特别是那些亲和力在μM级别的弱互作,室温洗三次基本就没了。建议准备一个4°C冷室或者至少用冰盒承载整个操作。
还有一个容易被忽略的点,洗涤时的混匀方式。用旋转混匀器(rotator)在4°C缓慢旋转是最推荐的,转速控制在10-20rpm,让珠子在液体中轻轻翻滚。如果用Vortex震荡或者手动剧烈颠倒,机械力可能直接打断弱互作。离心后吸上清时也要轻柔,用200μL移液器慢速吸取,避免产生的液体剪切力带走结合的复合物。
五、内源性Co-IP的六大实操难点与破解方案
过表达Co-IP相对容易做出来,质粒转进去后蛋白大量表达,抗体抓靶蛋白毫不费力,互作蛋白信号也强。但发文章做生理相关性研究,审稿人往往要求内源性Co-IP数据,这才是真正的挑战。
第一个难点:蛋白表达量低。内源性蛋白的丰度可能只有过表达系统的1/100到1/1000,常规裂解液用量可能根本拉不到信号。解决方案是加大起始细胞量,从常规的10cm dish(约10^7细胞)提升到15cm dish或两个10cm dish合并。裂解液体积不要等比例增加,控制在1-1.5mL,保证蛋白浓度不至于被稀释太多。裂解后取30-50μL做Input对照(占总裂解液的3-5%),这部分在WB检测时能反映出蛋白的实际表达水平。
第二个难点:抗体亲和力不够。内源性蛋白丰度低,对抗体亲和力的要求远高于过表达系统。建议选择monoclonal抗体(单抗)而非polyclonal抗体(多抗),单抗的特异性更好,杂带少。但单抗识别的是单一表位,如果该表位在天然构象下被遮蔽就拉不下来,这时候需要尝试多株不同表位的单抗或者换用亲和力更高的多抗。有些厂家提供"ChIP-grade"的抗体,这些抗体经过天然构象识别验证,用于Co-IP的成功率更高。
第三个难点:非特异背景高。内源性Co-IP的WB结果往往背景不干净,尤其是使用多抗时。解决方案:增加预清除步骤,在加入靶蛋白抗体之前,先用对照IgG和空白beads与裂解液4°C孵育1-2小时,去除非特异结合的蛋白。预清除后再离心取上清,加入靶蛋白抗体正式开始IP。这一步可以显著降低背景,但会增加一个孵育步骤,对于极不稳定的互作可能有一定影响,需要权衡。
第四个难点:互作太弱无法捕获。许多信号通路的蛋白互作是瞬时的、依赖刺激条件的。比如受刺激后5分钟内形成的蛋白复合物,10分钟后就解离了。解决方案:精确控制刺激时间,在互作最强的时间点快速裂解。或者使用化学交联剂(详见第七节)在裂解前固定互作。另外,裂解液中加入EDTA(1-5mM)可以螯合二价金属离子,抑制某些依赖金属离子的蛋白酶,间接保护蛋白复合物。
第五个难点:膜蛋白互作的特殊处理。膜蛋白嵌在脂质双层中,常规裂解液很难将其有效溶出并保持与互作蛋白的结合。需要使用较温和的去垢剂如DDM或CHAPSO(终浓度1%),这两种去垢剂对膜蛋白复合物的溶解效果好,同时对蛋白互作的破坏较小。裂解时间也要延长到30-60分钟(常规可溶性蛋白15-20分钟即可),4°C旋转裂解。
第六个难点:阳性结果的可信度验证。即使做出了信号,也要排除非特异结合的可能。必须设置的对照包括:同型IgG对照(用相同种属、相同亚型的无关IgG代替靶蛋白抗体)、空白beads对照(不加抗体的beads直接孵育裂解液)、Input对照(IP前裂解液的3-5%)。一个可信赖的Co-IP结果,IgG对照和空白beads对照中不应该检测到互作蛋白信号,而靶蛋白信号也应该在对照中缺失。
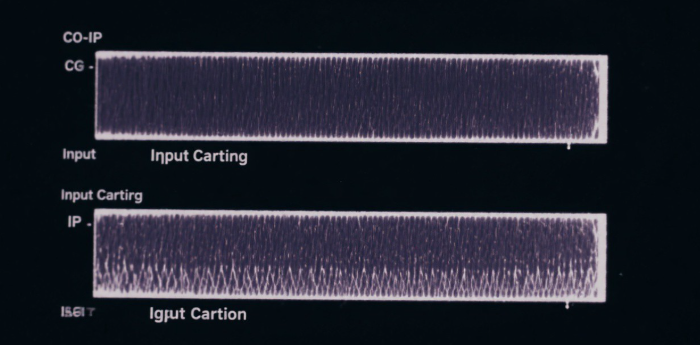
图3:Co-IP实验Western Blot检测结果,含Input、IgG对照和IP组
六、杂带问题系统排查:从抗体到洗脱的完整诊断链
Co-IP拉下来后跑WB一看,条带又多又杂,靶蛋白信号淹没在背景中,这是最常见的Co-IP实验困境。杂带问题的排查需要系统性的思维,不能上来就换抗体,要按步骤逐项排除。
第一步排查:抗体特异性。先看IgG对照泳道。如果IgG对照泳道也出现了同样的杂带,说明这些杂带是抗体或beads非特异结合的蛋白,不是靶蛋白复合物带来的。解决方案是更换抗体批次或品牌,或者加强预清除步骤。如果IgG对照泳道是干净的,但IP泳道杂带多,问题出在IP过程中的非特异结合。
第二步排查:裂解条件。裂解液中去垢剂浓度过高或盐浓度过低都会增加非特异蛋白的可溶性,这些蛋白在后续IP中容易非特异吸附到beads上。尝试降低去垢剂浓度:从1% NP-40降到0.5%甚至0.1%,看杂带是否减少。同时检查是否加了BSA作为封闭剂,有些实验方案建议在裂解液中加0.5-1% BSA来封闭非特异结合位点,但这可能影响某些抗体的结合效率,需要测试。
第三步排查:beads类型和用量。beads用量过多会显著增加非特异背景。通常每反应用20-30μL bead slurry(50% suspension)就够了,如果用到50μL以上,非特异结合面积增大,杂带会增多。另外,琼脂糖珠的非特异吸附比磁珠高,如果背景实在降不下来,换磁珠试试。
第四步排查:洗涤方案。洗涤不充分是杂带最常见的原因。优化方案:第一遍洗涤用裂解液洗,温和去除大量非特异蛋白;第二遍洗涤用提高了盐浓度(300mM NaCl)的洗涤液,利用高盐打断非特异的离子键结合;第三遍洗涤回到裂解液配方,恢复生理盐浓度,稳定特异互作。每次洗涤时间5分钟,4°C旋转。最后一遍洗涤完成后,尽量吸尽上清,残留的液体中含有的非特异蛋白会在洗脱时一起释放出来。
第五步排查:洗脱方式。常规洗脱用2×SDS Loading Buffer,95°C加热5-10分钟。这种洗脱会把beads上所有蛋白都煮下来,包括非特异结合的蛋白。如果杂带问题严重,可以考虑竞争性洗脱:加入过量靶蛋白抗原多肽(如果有的话),与beads上的抗体竞争性结合,把靶蛋白复合物置换下来。这种方式洗脱下来的只有特异结合的蛋白,背景极低,但需要抗原多肽,且洗脱效率可能不如煮沸法高。
第六步排查:WB检测抗体。有时候杂带不是IP的问题,而是WB检测抗体的问题。WB抗体浓度过高、封闭不充分、二抗交叉反应都会产生杂带。一个简单的判断方法:Input泳道如果也有大量杂带,说明WB检测体系有问题,需要优化WB条件而非IP条件。降低一抗浓度(从1:500降到1:1000或1:2000)、延长封闭时间(5%脱脂牛奶室温2小时或4°C过夜)、增加洗涤次数(TBST洗4次每次10分钟),这些WB层面的优化往往能显著减少杂带。
七、交联剂使用策略:捕获瞬时互作的关键手段
对于瞬时互作或弱亲和力互作,常规Co-IP的裂解过程可能直接破坏蛋白复合物。这时候化学交联剂就派上用场了,在裂解前把互作"锁住",让后续的IP操作有足够的"容错空间"。
最常用的交联剂是DSP(Dithiobis[succinimidyl propionate]),也叫Lomant's reagent。DSP是膜通透性的可逆交联剂,能够在活细胞内直接工作。作用机制是交联赖氨酸残基的氨基,作用距离约12Å,覆盖大部分蛋白互作的距离范围。使用方法:将DSP溶于DMSO配成200mM母液,用PBS稀释到终浓度0.5-2mM加入细胞培养液中,室温孵育15-30分钟。孵育时间不宜过长,过交联会导致蛋白聚集、抗体无法识别表位、裂解效率下降。孵育结束后用Tris-HCl(pH 7.5, 20mM)淬灭5分钟,中和未反应的交联剂。
DSP的一个关键优势是可逆性。其交联键中含有二硫键,加入还原剂(如DTT或β-巯基乙醇)后可以切断。这意味着在后续SDS-PAGE和WB检测时,Loading Buffer中的β-巯基乙醇会自动切断交联,蛋白复合物解离为各组成蛋白,WB检测不受影响。如果需要不可逆交联(比如要做MS鉴定交联肽段),可以选择DSS(Disuccinimidyl suberate),作用机制类似但交联键不可逆切割。
交联剂浓度的优化至关重要。浓度太低交联不充分,互作仍然会丢失;浓度太高蛋白过度交联,形成巨大聚合物无法进入凝胶或者抗体识别表位被遮蔽。建议做一组浓度梯度:0.25mM、0.5mM、1mM、2mM,交联后做Co-IP并WB检测靶蛋白和互作蛋白信号,找到信号最强且背景可接受的浓度。一般来说,1mM DSP室温30分钟是一个不错的起点。
需要注意的是,交联后的细胞裂解效率会下降。交联使蛋白形成网络结构,常规裂解液可能难以完全溶解。可以适当提高去垢剂浓度(NP-40从1%提到1.5%),或者加入少量SDS(0.1%)辅助裂解,但SDS可能影响后续IP效率,需要谨慎。裂解时间也要延长到30-45分钟,4°C旋转。超声处理是另一个可选手段,短时间超声(3-5次,每次5秒,30%功率)可以帮助打碎交联网络,但要注意冰浴降温避免热变性。
交联Co-IP的对照设置比常规Co-IP更严格。除了IgG对照外,还需要设置"无交联剂对照",同一批细胞不加DSP直接裂解做Co-IP,与交联组对比。如果交联组检测到了互作蛋白而非交联组没有,说明该互作确实是瞬时或弱亲和力的,交联是必要的。但也要注意排除交联造成的假阳性,两个本来不直接互作的蛋白可能因为被交联到同一个大复合物中而被一起拉下来。这种情况下,反向Co-IP(用"互作蛋白"的抗体做IP,检测靶蛋白)是验证直接互作的关键手段。
甲醛交联是另一种选择,在ChIP实验中已经是标准方法,用于Co-IP时浓度需要降低。1%甲醛室温10分钟是常见条件,甲醛交联距离短(约2Å),适合捕获直接接触的蛋白互作,但甲醛交联不可逆,需要在后续步骤中用高温(95°C)或甘氨酸淬灭。甲醛交联后WB检测的信号通常比DSP弱,因为部分表位被甲醛修饰遮蔽。如果信号太弱,可以尝试降低甲醛浓度到0.5%或缩短交联时间到5分钟。
 X