荧光定量PCR实战指南:从引物设计到数据排查的全流程
一、荧光定量PCR引物设计:从Tm值到特异性筛选
引物设计是荧光定量PCR实验成功的基石。与常规PCR不同,定量PCR对引物的要求更为苛刻,因为扩增效率的微小差异会在指数放大后导致显著的定量偏差。在参数设定上,引物长度通常控制在18至25个核苷酸之间,过短会影响退火特异性,过长则可能引入二级结构。Tm值应维持在58至62摄氏度范围内,且上下游引物的Tm差值不超过2摄氏度,以确保两者在同一退火温度下均能高效结合。GC含量建议在40%至60%之间,过低会导致结合力不足,过高则可能产生非特异性扩增或形成稳定的二级结构。
扩增子长度是另一个关键参数。在荧光定量PCR引物设计中,扩增子通常控制在80至200 bp之间。较短扩增子的优势在于扩增效率高、耗时短,且对轻度降解的模板仍能有效扩增。如果样本来源为FFPE组织等高度降解的RNA,扩增子应进一步缩短至60至100 bp。需要注意的是,若后续需要进行溶解曲线分析,扩增子的Tm值应具有足够特异性,避免与引物二聚体的Tm值重叠,否则将难以在溶解曲线中区分目标产物与引物二聚体。
引物二聚体和发夹结构是定量PCR中的隐形杀手。设计时应检查引物3'端的稳定性,避免连续三个G或C的簇集,因为3'端过高的结合能容易引发非特异性延伸。同时,引物自身不应形成稳定的发夹结构,其自由能变化值应大于负2 kcal/mol,上下游引物之间也不应有显著的互补序列,尤其是3'端的互补。大多数设计软件(如Primer3、Beacon Designer)都会自动计算这些参数,但实验者仍需对输出结果进行人工审核,确保3'末端碱基以A或T结尾为佳,这种"AT钳"效应能有效减少非特异性延伸。
BLAST验证是确保引物特异性的必要步骤。将设计好的引物序列在NCBI BLAST中针对目标物种基因组进行比对,检查是否存在显著的脱靶结合位点。特别关注3'端最后15个碱基的匹配情况,因为3'端的错配对扩增的抑制效果有限,中间或5'端的错配对延伸的影响相对较小。对于研究可变剪接的实验,还应确认引物不会同时扩增其他转录本变体,必要时在引物设计阶段就参考Ensembl或UCSC基因组浏览器中的转录本注释信息。
跨内含子设计是防止基因组DNA干扰的有效策略。当引物跨外显子-外显子交界处设计时,基因组DNA模板因含有内含子而扩增出较长的产物,其Tm值与cDNA扩增产物明显不同,可在溶解曲线中予以区分。更严格的做法是让上游引物和下游引物分别位于两个相距较远的外显子上,使得基因组DNA的扩增片段过长而无法有效扩增。如果基因结构不允许跨内含子设计,则在RNA提取与逆转录之前必须进行严格的基因组DNA去除处理,并通过无逆转录酶对照实验验证去除效果。
二、SYBR Green vs TaqMan:两种化学方法的深度对比
SYBR Green染料法是定量PCR中最常用的荧光检测化学方法。其原理是SYBR Green I染料能够结合到双链DNA的小沟中,结合后荧光信号增强数百倍。这种方法的优势在于成本低、设计灵活,只需一对引物即可完成检测,无需额外设计探针。然而,SYBR Green的非特异性结合是其固有缺陷:任何双链DNA产物,包括引物二聚体和非特异性扩增产物,都会产生荧光信号。因此,每一对引物都必须通过溶解曲线分析来验证扩增产物的单一性,这是SYBR Green法不可省略的质控步骤。
TaqMan探针法采用水解探针机制实现信号检测。探针的5'端标记报告荧光基团,3'端标记淬灭基团,完整探针的荧光信号被淬灭。在扩增过程中,Taq酶的5'至3'外切酶活性将探针水解,报告基团与淬灭基团分离后释放荧光信号。由于探针序列与目标基因互补,只有当引物和探针同时特异性结合时才产生信号,因此TaqMan探针法具有极高的特异性。此外,通过使用不同荧光标记的探针,可以在同一反应管中实现多重PCR检测,这是SYBR Green染料法无法做到的。TaqMan探针还支持水解探针、分子信标和蝎形探针等多种变体设计,适应不同的检测需求。
在成本方面,SYBR Green明显更具优势。一对引物的合成成本远低于合成荧光探针,且SYBR Green法不需要针对每个目标基因单独设计探针,实验周期更短。但在灵敏度方面,TaqMan探针法通常表现更好,尤其在低拷贝数模板的检测中,由于背景荧光更低,信噪比更高。在灵活性方面,SYBR Green允许在实验初期快速筛选多对引物,引物验证通过后即可直接用于正式实验;而TaqMan一旦合成探针就难以更改设计,前期验证成本较高。
选型建议:在引物筛选阶段、基因表达谱初步分析、教学实验等对成本敏感的场景下,优先选择SYBR Green染料法。而在临床诊断、SNP分型、病原体多重检测、低丰度目标检测等对特异性和灵敏度要求极高的场景中,TaqMan探针法是更合适的选择。值得注意的是,无论选择哪种方法,都应在正式实验前验证扩增效率是否落在可接受的范围内,否则化学方法的优势将无从体现。
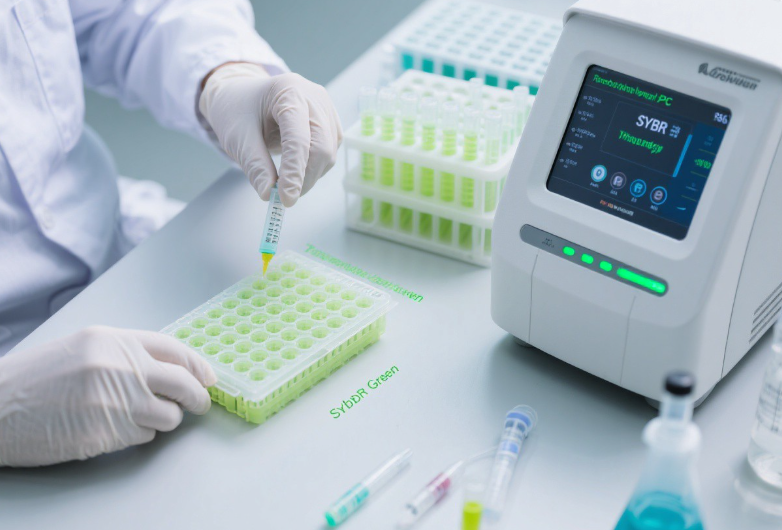
图1:荧光定量PCR实验操作场景:科研人员在96孔板中配制反应体系,配合实时荧光定量PCR仪完成SYBR Green与TaqMan探针法检测
三、RNA提取与逆转录:上游实验的质量控制
RNA质量直接决定了定量PCR数据的可靠性。在RNA提取与逆转录的整个流程中,多个环节都可能引入误差。RNA完整性是首要评估指标,通常使用Bioanalyzer或TapeStation等毛细管电泳仪器测定RNA完整性数值(RIN值)。RIN值范围为1至10,值越高表示RNA降解程度越低。对于定量PCR实验,RIN值应至少达到7以上,理想状态下应大于8。降解的RNA会导致3'端区域逆转录效率显著下降,尤其当使用Oligo dT引物时,5'端区域的定量结果可能因逆转录未覆盖而显著偏低。
基因组DNA污染是RNA提取中的常见问题。即使微量的基因组DNA残留,也可能在PCR中被引物扩增,导致目标基因的定量结果偏高。去除基因组DNA的标准方法是使用DNase I处理,但需要注意DNase的灭活步骤,热灭活时需加入EDTA以防止RNA在高温下降解,或使用柱式纯化去除DNase。处理效果可通过设计一对跨内含子的引物进行验证:如果RNA样本(未逆转录的对照)在PCR中无扩增信号,说明基因组DNA已有效去除。此外,许多RNA提取试剂盒已内置gDNA去除柱或DNase I,实验者应根据试剂盒说明书选择适当的操作流程。
逆转录引物的选择直接影响cDNA的覆盖度和定量准确性。Oligo dT引物特异性结合mRNA的polyA尾,理论上只逆转录mRNA,且倾向于3'端。当RNA有轻度降解或目标区域位于5'端时,Oligo dT可能导致定量偏差。随机六聚体引物从RNA的随机位置起始逆转录,覆盖度最广,但可能导致rRNA和tRNA也被逆转录,增加背景信号。基因特异性引物对目标转录本具有最高特异性,适合低丰度转录本的检测,但一次反应只能逆转录一个基因。在实际操作中,常采用Oligo dT与随机引物按一定比例混合使用的策略,兼顾覆盖度和特异性。
逆转录酶的选择同样关键。常规MMLV逆转录酶的最适反应温度为37摄氏度,对RNA二级结构的延伸能力有限。对于富含二级结构的目标RNA,推荐使用耐高温的逆转录酶(如SuperScript IV或Maxima H Minus),其最适温度可达50至55摄氏度,能有效解开RNA二级结构,提高长片段cDNA的合成效率。逆转录反应的时间通常为30至60分钟,反应结束后需在85摄氏度加热5分钟灭活酶活性。对于后续需要精确控制基因组DNA残留的实验,可以选择含gDNA去除步骤的一步法逆转录试剂盒。
cDNA的保存与稀释策略也需要重视。新鲜合成的cDNA在零下20摄氏度下可保存数月,反复冻融不应超过三次。对于稀释策略,通常将cDNA稀释5至10倍后使用,既能减少逆转录反应中抑制物的影响,又能保证目标基因处于定量PCR的线性检测范围内。在多板实验或长期实验中,应制备足量的cDNA分装保存,避免批次间差异引入系统误差。所有cDNA样本应记录逆转录日期、批次号和稀释倍数,便于后续数据追溯和质量排查。
四、内参基因选择:稳定性验证与常见误区
内参基因是相对定量中的归一化基准,其表达稳定性直接关系到定量结果的准确性。内参基因选择不应依赖文献报道或惯例,而应通过实验验证。传统上,GAPDH、β-actin和18S rRNA是最常用的内参基因,但越来越多的研究表明,这些经典内参基因并非在所有实验条件下都稳定表达,盲目使用可能导致结论失真。
GAPDH参与糖酵解途径,在细胞能量代谢活跃的组织中表达量高,但在缺氧、饥饿、某些药物处理或肿瘤代谢重编程等条件下,其表达水平可能发生显著变化。β-actin作为细胞骨架蛋白的编码基因,在细胞形态变化(如分化、迁移)或细胞骨架药物处理实验中可能不稳定。18S rRNA的转录由RNA聚合酶I催化,与mRNA的转录机制不同,在转录抑制处理后,18S rRNA的变化趋势可能与mRNA不一致。HPRT(次黄嘌呤磷酸核糖转移酶)在某些细胞类型中表达较为稳定,但也并非在所有实验体系中通用。此外,TBP、SDHA、RPLP0等基因在某些特定实验条件下的稳定性优于传统内参。
内参稳定性的验证应使用专用算法。geNorm算法通过计算每个候选内参基因与其他候选基因的配对变异系数(M值),逐步剔除最不稳定的基因,最终确定最稳定的内参组合及所需内参基因数目。NormFinder则采用方差分析模型,同时考虑组内变异和组间变异,推荐整体变异最小的基因作为内参。BestKeeper则通过计算候选基因Ct值与所有候选基因几何平均值之间的相关系数来评估稳定性。三种方法各有优势,建议同时使用两种以上算法交叉验证,以确保选定的内参基因在不同统计模型下均表现稳定。
不同实验条件下内参波动的问题常被忽视。例如,在药物处理实验中,处理组和对照组的内参表达可能因药物的非特异性影响而产生差异。在肿瘤与正常组织比较中,代谢途径的改变可能影响GAPDH的表达水平。在发育不同阶段的胚胎组织中,几乎所有管家基因都可能随发育进程而波动。因此,每次更换实验条件、组织类型或处理方案后,都应重新评估内参稳定性,不能直接沿用之前实验的内参选择。
当单一内参基因无法满足稳定性要求时,多内参策略是更可靠的方案。geNorm研究显示,使用两个或三个内参基因的几何平均值进行归一化,可以显著降低单一内参波动带来的误差。实际操作中,先通过geNorm确定所需的最少内参数目,通常通过V值分析判断加入更多内参是否显著提高稳定性(V3/4值小于0.15时表明无需引入第四个内参),再计算选定内参的几何平均值作为归一化因子。虽然多内参策略增加了实验工作量,但对于追求发表级别数据质量的实验而言,这一投入是值得的。
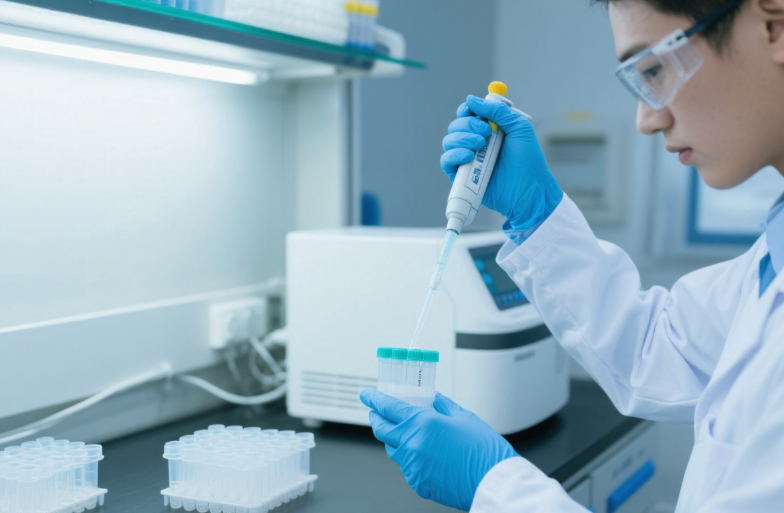
图2:RNA提取与逆转录实验场景:科研人员使用移液器精确操作RNA样品,实验室配备超净台与离心机以确保样品纯度
五、相对定量与绝对定量:2-ΔΔCt法的正确使用
相对定量2-ΔΔCt法是基因表达分析中最广泛使用的数据处理方法。其核心假设是:目标基因和内参基因的扩增效率相同且接近100%。计算公式为:ΔCt等于目标基因Ct值减去内参基因Ct值,ΔΔCt等于实验组ΔCt减去对照组ΔCt,最终相对表达量等于2的负ΔΔCt次方。然而,这一公式成立的前提条件,扩增效率一致性,在实际操作中往往被忽视,直接套用公式可能导致数据失真。
当目标基因和内参基因的扩增效率不一致时,直接使用2-ΔΔCt法会导致系统性误差。效率偏差越大,定量结果的失真越严重。验证方法是对目标基因和内参基因分别制作标准曲线,计算各自的扩增效率。如果两者的扩增效率差值在5%以内,可以近似使用简化公式;如果差值较大,则应使用考虑效率的修正公式,即目标基因效率的ΔCt目标次方除以内参基因效率的ΔCt内参次方。此外,当实验涉及多个时间点或多个处理浓度时,对照组的选择应具有明确的生物学意义,而非随意指定。
绝对定量标准曲线法用于确定目标基因的绝对拷贝数。标准品的制备是关键环节。质粒标准品是常用选择:将目标扩增子克隆到载体中,提取质粒后通过分光光度计测定浓度,根据载体大小和DNA分子量计算每微升的拷贝数。质粒标准品的稳定性好,可长期保存和反复使用,但制备过程耗时。cDNA稀释标准品制备简单,但稳定性较差,难以精确定量拷贝数。合成RNA标准品可用于模拟完整的逆转录过程,评估逆转录步骤的效率,但成本较高。
标准曲线的构建通常采用10倍梯度稀释,至少5个浓度点,每个浓度做3个技术重复。标准曲线的线性范围应覆盖待测样本的Ct值区间。标准曲线的斜率用于计算扩增效率,R平方值反映线性拟合度(应大于0.98)。需要注意的是,标准品与样本之间的基质差异可能影响定量准确性,质粒标准品的扩增动力学与cDNA样本不同,质粒为超螺旋结构而cDNA为线性片段,两者的扩增效率可能存在差异。因此,绝对定量的结果可能存在系统性偏差,在报告拷贝数时应注明标准品类型。
归一化策略的考量取决于实验目的。在基因表达分析中,通常用内参基因归一化以消除上样量差异和逆转录效率波动。在病毒载量检测中,则以单位体积(每毫升血浆)或单位细胞数进行归一化。在microRNA定量中,由于缺乏通用的内参,常使用spike-in外参或全局均值归一化策略。无论采用何种归一化方式,都应在方法学部分明确说明归一化依据和计算公式,以保证数据的可重复性和可比性。
六、溶解曲线与扩增效率:数据可靠性的关键指标
qPCR溶解曲线分析是验证SYBR Green法扩增特异性的核心手段。溶解曲线通过在扩增结束后缓慢升温(通常从65摄氏度到95摄氏度),同时持续监测荧光信号变化来获得。当温度达到产物解链温度时,双链DNA解链为单链,SYBR Green染料释放,荧光信号急剧下降。对荧光信号关于温度求导,得到的导数曲线呈现为峰形,每个峰对应一种Tm值的双链产物。
理想的溶解曲线应呈现单一、尖锐的峰,表明扩增产物只有一种特异性产物。双峰通常意味着存在非特异性扩增或引物二聚体,Tm值较低的峰往往是引物二聚体(通常低于75摄氏度),Tm值较高的峰为特异性产物。当特异性产物与引物二聚体的Tm值接近时,可能呈现肩峰或宽峰,此时需要重新设计引物或优化反应条件,例如提高退火温度、降低引物浓度或调整镁离子浓度。异常的平坦峰或锯齿状峰可能由仪器故障、反应孔中气泡干扰或反应液蒸发引起,应首先排查硬件因素再分析生物学原因。
qPCR扩增效率是评价定量PCR体系质量的核心指标。扩增效率的计算基于标准曲线的斜率:效率等于10的负斜率分之一次方减1。理想扩增效率为100%(对应斜率负3.32),可接受范围为90%至110%(对应斜率负3.1至负3.6)。扩增效率低于90%可能由引物设计不佳、反应抑制物存在、模板降解或反应体系组分浓度不当引起。扩增效率高于110%则提示可能存在非特异性扩增、标准品稀释误差或基线设置不当。效率异常时,不应简单地通过调整软件参数来"修正",而应从实验源头排查问题。
标准曲线R平方值反映浓度梯度与Ct值之间的线性关系,R平方大于0.98是基本要求。R平方值低通常意味着某个浓度点的数据异常,应检查是否为稀释误差或低浓度点接近检测下限。标准曲线的线性范围也很重要,只有在线性范围内的样本定量结果才可信,超出线性范围的样本应稀释后重新检测。此外,标准曲线的重复性(即不同日期构建的标准曲线斜率的一致性)也是评估实验稳定性的重要指标。
基线和阈值线的设置直接影响Ct值。基线应设置在扩增信号尚未进入指数增长期的循环范围内(通常为第3至15个循环),过高的基线起点或过低的基线终点都会导致Ct值偏差。阈值线应设置在指数增长期的平行段,且位于所有样本的荧光信号噪声之上。现代定量PCR软件通常支持自动设置,但在低拷贝样本或多板实验中,手动调整基线范围往往是必要的。建议在分析数据时先检查每个孔的扩增曲线形态,确认基线段平稳且指数增长期明显后再设定阈值,以确保Ct值的可靠性。
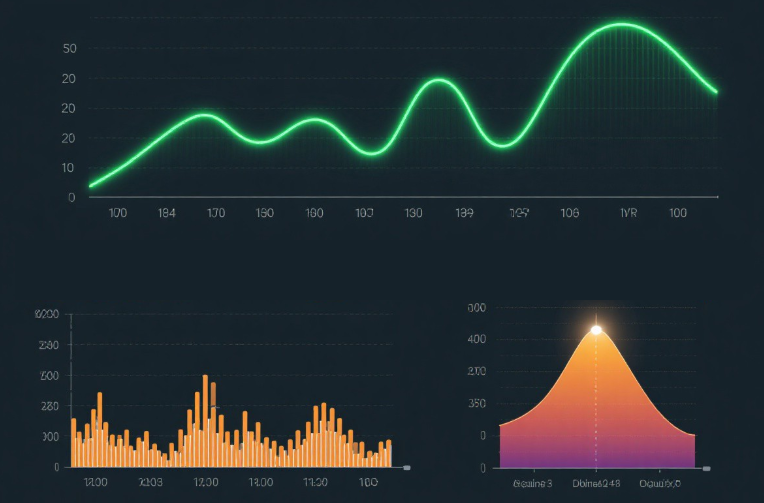
图3:qPCR数据可视化:左侧为荧光信号随循环数变化的S型扩增曲线,右侧为溶解温度峰值图,用于判断扩增特异性
七、荧光定量PCR常见问题排查:扩增曲线异常、Ct值漂移
荧光定量PCR常见问题涉及从扩增曲线形态到Ct值稳定性的多个层面。扩增曲线平台期不明显是常见问题之一。正常扩增曲线应呈现典型的S形:基线期、指数增长期和平台期。平台期不明显可能由反应体系中的组分耗尽(如dNTP或引物不足)、聚合酶活性下降或产物抑制引起。在模板浓度过高的样本中,早期循环即进入指数增长,可能导致基线校正不准确,使曲线形态异常。解决方法包括适当稀释模板、优化反应组分浓度、确保酶的活性和反应体系的完整性。
Ct值偏大通常意味着模板浓度低或扩增效率差。排查步骤:首先检查模板质量(RNA完整性、cDNA浓度),其次验证引物特异性和扩增效率,最后排除反应抑制物,可能来自RNA提取时的有机溶剂残留(如酚、氯仿)或逆转录反应混合物中的DTT等组分。通过将cDNA与已知浓度的标准品混合后扩增,对比预期Ct值与实际Ct值,可以判断是否存在抑制效应。Ct值偏小则可能由基因组DNA污染(在未加逆转录酶的对照中检测到信号即可确认)、模板浓度过高或非特异性扩增引起,应逐一排查。
阴性对照出现扩增信号是需要严肃对待的问题。如果是NTC(无模板对照)出现信号,最可能的原因是引物二聚体或反应体系污染。引物二聚体在溶解曲线中表现为低Tm值的峰,可通过降低引物浓度或优化退火温度来改善。污染问题需要通过更换试剂、清洁实验台面和使用气溶胶防污染吸头来解决。如果使用的是TaqMan探针法,NTC中出现信号几乎可以确定是污染,因为探针法不会产生引物二聚体信号。对于污染排查,建议对试剂、耗材、环境和操作人员进行分区管理,严格执行PCR产物与反应配制区的物理隔离。
重复性差是影响数据质量的重要因素。技术重复间的Ct值差异应小于0.5。重复性差的原因可能包括:加样误差(尤其是小体积加样时更为显著)、反应孔间温度不均匀、反应液蒸发(密封不严)、气泡干扰等。改善措施:使用校准过的移液器并采用反向加样法减少黏性液体加样误差、增加加样体积以降低相对误差、确保反应板密封良好(使用光学封膜而非普通封膜)、离心去除反应孔中的气泡。对于低表达基因,适当增加上样体积或减少稀释倍数有助于提高信噪比和重复性。
多板实验的数据校正常被忽视但至关重要。不同批次或不同仪器运行的定量PCR数据可能存在系统偏移。校正方法包括:在每块板上都加入同一批标准品或校准样本,以板间校正因子进行归一化;确保所有板使用相同的引物批号、试剂批号和反应程序;定期维护和校准仪器,保证光路系统和温控系统的一致性。当比较不同时间点收集的数据时,还应考虑试剂效期对荧光信号的影响,避免使用过期或近效期的试剂进行关键实验。通过建立标准操作规程(SOP)和定期人员培训,可以最大程度地减少跨批次实验的系统误差,保证纵向数据的可比性。
 X