亚细胞定位实战指南:从载体设计到共聚焦成像
一、亚细胞定位载体设计:荧光蛋白选择与连接策略
在蛋白质亚细胞定位实验的起点,载体设计决定了整个实验的成败。亚细胞定位载体构建并非简单地将目标基因与荧光蛋白基因拼接,而是需要综合考虑荧光蛋白的光物理特性、融合方向以及连接肽的柔性等多重因素。一个设计不当的载体可能导致目标蛋白错误折叠或定位信号被遮蔽,最终得到完全偏离真实的定位结果。
荧光蛋白的选择首当其冲。EGFP作为GFP亚细胞定位中最经典的选择,亮度高、光稳定性好,其激发峰488 nm、发射峰509 nm,与多数共聚焦显微镜的488 nm激光线完美匹配。当涉及双标共定位时,mCherry是首选的红色荧光伙伴,激发峰587 nm、发射峰610 nm,与EGFP的光谱交叉极小。mRFP虽同属红色荧光蛋白,但成熟速度慢、量子产率偏低,在需要高灵敏度的实验中已逐渐被mCherry取代。三色以上成像时ECFP和EYFP可作补充,但需注意光谱重叠并配合光谱拆分软件使用。
N端融合与C端融合的选择是载体设计中最关键的决策,核心原则是荧光蛋白不能遮挡目标蛋白的功能结构域。若目标蛋白N端含信号肽或跨膜区,应选C端融合;若C端含PTS1等定位信号(如SKL motif),则须采用N端融合。无法预知时,建议同时构建两种融合载体进行平行验证。许多研究者因将荧光蛋白融合在功能结构域一侧,导致蛋白错误折叠,最终得到错误的定位结果。
连接肽的长度和组成直接影响融合蛋白的折叠效率。常用Linker序列为(GGGGS)×3柔性连接肽,即15个氨基酸,赋予荧光蛋白与目标蛋白足够的空间自由度,减少空间位阻对蛋白折叠的干扰。对于需要保持两个结构域独立活性的蛋白,更长的Linker(如(GGGGS)×5)可能更为合适。Linker过短会导致空间干扰引发荧光淬灭;过长则可能引入蛋白酶切位点,导致融合蛋白在细胞内被降解。Linker序列中应避免出现连续的酸性或碱性氨基酸残基,以防形成不利的电荷相互作用影响融合蛋白稳定性。
荧光蛋白光谱交叉的避免需从设计阶段纳入考量。当实验涉及两个或以上荧光蛋白同时表达时,必须查阅各荧光蛋白的激发和发射光谱,计算光谱重叠积分。EGFP与mCherry是最安全的双标方案,两者的激发和发射光谱几乎没有重叠。而EGFP与EYFP组合即使采用序列扫描模式仍难以完全消除串色,可考虑光谱成像模式配合线性拆分算法,或更换为光谱差异更大的荧光蛋白对。
二烟草瞬时表达体系:农杆菌注射的操作细节
烟草瞬时表达定位是植物蛋白质定位研究中最快速、最高效的体系之一。该体系利用根癌农杆菌将含有目标基因的T-DNA递送至植物细胞核内,通过瞬时表达实现荧光融合蛋白的快速观察,从载体转化到成像仅需5至7天。
本赛姆烟草(Nicotiana benthamiana)成为首选宿主,在于其缺失多个抗病(R)基因,对农杆菌侵染极为敏感,能支持T-DNA的高效转移和高水平瞬时表达。相比之下,普通烟草的转化效率和表达水平均显著偏低。植株在22至25摄氏度、16小时光照/8小时黑暗条件下培养4至6周,选取完全展开的幼嫩叶片用于注射最为理想。过老的叶片转化效率急剧下降,过嫩的叶片在注射操作时容易机械破裂。受病虫害侵染或营养缺乏的植株不宜用于实验。
农杆菌注射烟草叶片的操作始于单菌落培养。挑取含目标载体的GV3101单菌落接种于5 mL LB培养基(含相应抗生素),28摄氏度振荡培养过夜。次日按1:100转接至50 mL新鲜LB中,培养至OD600约0.6至0.8。离心收集菌体,用注射缓冲液重悬至OD600为0.5至1.0。缓冲液配方为:10 mM MgCl2、10 mM MES(pH 5.6)、200 μM乙酰丁香酮。MgCl2提供渗透压平衡,MES维持pH稳定,乙酰丁香酮是诱导vir基因表达的关键酚类化合物,能显著增强T-DNA转移效率。重悬后菌液需室温静置2至3小时使Vir区基因充分诱导,此步骤不可省略。
关键操作提示:注射缓冲液须现配现用,乙酰丁香酮在水溶液中不稳定。建议将母液(100 mM,溶于DMSO)分装冻存于-20摄氏度,使用时稀释至工作浓度。
注射操作需要一定手法技巧。用1 mL无针头注射器吸取菌液,在叶片背面用针头轻划数道小口(不刺穿叶片),将注射器口紧贴伤口,手指在叶片正面施加反压力,缓慢推注。成功注入的标志是菌液在叶内扩散,呈现水浸状半透明外观。每片叶可注射2至3个位置,每个约100至200 μL。注射后植株放回培养室,36至48小时即可检测到荧光信号,48至72小时为最佳观察窗口。超过96小时后转录后基因沉默启动,信号减弱。若需延长表达时间,可共表达p19沉默抑制蛋白,将观察窗口延长至5至7天。
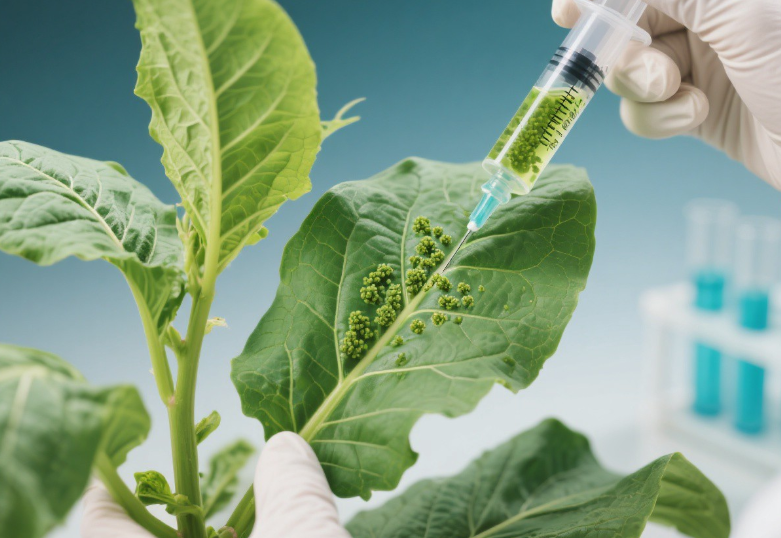
图1. 烟草叶片瞬时表达实验场景:科研人员使用无针头注射器将农杆菌菌液注射到本赛姆烟草叶片背面,展示植物分子生物学实验操作
三、动物细胞转染与定位:从质粒到成像
动物细胞中的荧光融合蛋白定位实验相比植物体系操作更直接,但对细胞状态和转染条件的要求更为苛刻。转染效率与细胞健康的平衡是实验成功的核心。
转染试剂的选择需根据细胞类型灵活调整。脂质体转染(如Lipofectamine 3000)适用于大多数贴壁细胞系(HEK293T、HeLa、COS-7等),转染效率可达60%至90%。但对于原代细胞、干细胞或免疫细胞等难转染细胞,电穿孔往往更为有效,效率可提升至40%至70%,但细胞死亡率也相应升高。选择转染方法时须权衡效率与活性,死细胞释放的自发荧光会严重干扰定位判读,过量脂质体本身也会产生细胞毒性导致细胞器形态改变。
细胞密度与接种时机直接影响转染效率。转染时细胞融合度应达60%至80%,过低导致细胞状态不佳,过高因接触抑制影响质粒进入。对于生长迅速的细胞系,转染前18至24小时接种为宜;生长缓慢的细胞系可提前36至48小时接种。转染时应使用无抗生素培养液,因为抗生素在细胞膜通透性增加时毒性显著增强。转染后4至6小时更换为完全培养液以减少试剂持续毒性。
玻璃底培养皿是动物细胞亚细胞定位成像的必备耗材。普通塑料培养皿底部的自发荧光会严重降低信噪比,特别是在绿色荧光通道中,塑料基底的蓝色自发荧光与绿色通道存在光谱重叠。玻璃底培养皿使用0.17 mm厚光学玻璃(#1.5盖玻片标准),与高数值孔径物镜的校正盖玻片厚度匹配,可实现最佳成像质量。对于需要油浸物镜的高分辨率成像,玻璃底培养皿更是不可替代。接种前可用0.1 mg/mL多聚赖氨酸或5 μg/mL纤连蛋白包被改善细胞贴壁。对于贴壁能力弱的细胞系或悬浮细胞,也可使用Cell-Tak等细胞黏附剂。
转染后观察时间窗口因蛋白特性而异。可溶性蛋白转染后16至24小时可见荧光信号,24至48小时为最佳观察期;膜蛋白或分泌蛋白因折叠和定位需要更长时间,建议36至48小时观察。超过72小时的高水平表达可能激活细胞应激反应甚至诱导凋亡,导致定位结果失真。若表达过强导致荧光蛋白聚集,应适当降低质粒用量或缩短观察时间。
四、细胞器标志物选择:共定位实验的对照体系
免疫荧光共定位实验的可信度在很大程度上取决于细胞器标志物的合理选择与正确使用。设计良好的共定位实验需同时满足通道分离、信号强度匹配和生物学合理性三个条件。
常用细胞器标志蛋白涵盖细胞内主要亚细胞结构。内质网标志物可选用Calnexin或BiP/GRP78,或使用ER-Tracker染料进行活细胞标记。线粒体标志物可选用COX4、TOM20等内源蛋白或Mito-Tracker染料。高尔基体常用GM130(顺面)或TGN46(反面网络)。溶酶体使用LAMP1蛋白或Lyso-Tracker染料。过氧化物酶体使用PMP70或含PTS1信号的蛋白。植物细胞中叶绿体可通过叶绿素自发荧光标记。选择标志物时需确保其定位于目标细胞器的稳定特征区域。
荧光通道的选择必须遵循避免串色的原则。目标蛋白用GFP标记时,标志物应选红色或远红色通道(如mCherry、mKate2),反之亦然。关键在于两个荧光团的发射光谱间至少保持50 nm间隔。三色成像推荐ECFP/EGFP/mCherry组合,但ECFP与EGFP间的串色需通过序列扫描和光谱拆分处理。实际操作中应始终设置单标对照,检查各通道是否存在信号泄漏,据此调整检测窗口范围。
共定位分析的定量方法以Pearson相关系数和Manders共定位系数最为常用。Pearson系数反映两通道信号的整体线性相关程度,通常大于0.6被认为共定位较好,但对背景荧光敏感且无法区分"多少比例的A与B共定位"。Manders系数(M1和M2)弥补了这一缺陷,分别表示各通道中与对方重叠的像素比例。使用ImageJ的Coloc 2插件可方便计算。定量分析前必须设定阈值排除背景噪声,建议使用Costes自动阈值法减少主观偏差。
商业化marker与自制marker各有优劣。商业化染料类marker操作简便、信号强,但只能用于活细胞且固定后信号可能减弱。自制荧光蛋白marker质粒可同时用于活细胞和固定细胞成像,但需预先验证定位准确性。也可使用针对内源蛋白的抗体进行间接免疫荧光标记,优势在于检测内源蛋白避免过表达干扰,但操作繁琐且不适用于活细胞。实际实验中常将两种方法互为补充。
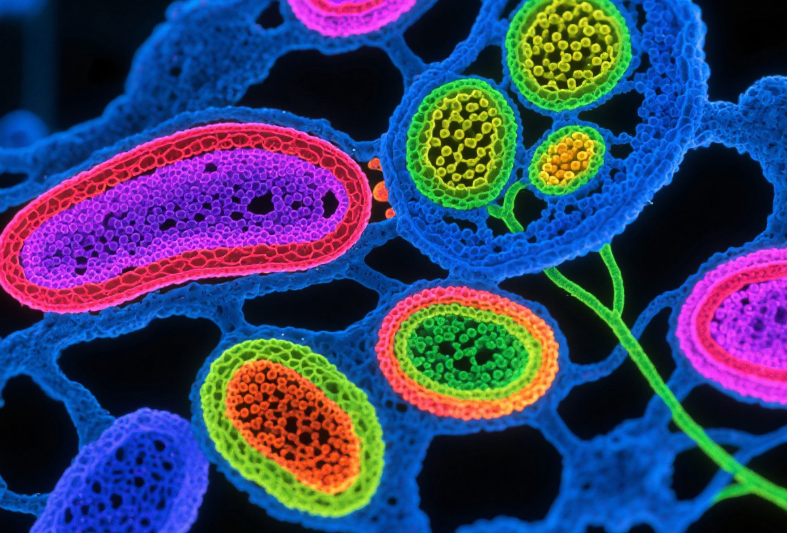
图2. 细胞器荧光共定位成像:展示激光共聚焦显微镜下细胞内不同细胞器的荧光标记,多色荧光信号叠加显示蛋白质亚细胞定位
五、核定位信号与分泌通路蛋白的定位分析
核定位信号NLS的预测与验证是核内定位蛋白研究的关键步骤。经典NLS为一簇碱性氨基酸(如PKKKRKV,源自SV40大T抗原),非经典变体则包括双分型NLS和富含精氨酸的序列等。常用预测工具包括NLStradamus、cNLS Mapper和NucPred,建议多工具交叉验证。实验验证方法为:将预测的NLS融合至GFP,观察GFP是否从细胞质定位转变为核内富集;反之,将NLS关键碱性氨基酸点突变(如赖氨酸突变为丙氨酸),观察蛋白是否从核内"泄漏"至细胞质。这种突变-表型对应策略已成为鉴定NLS功能的标准范式。
核质穿梭蛋白的动态观察需借助光激活或光转换荧光蛋白。PA-GFP可在特定时间点激活目标区域荧光信号,追踪其在核质间的重新分布以计算穿梭动力学参数。FRAP技术通过强光漂白核内区域后监测荧光恢复速率,反映蛋白通过核孔复合体的扩散效率。FLIP则通过持续漂白细胞质荧光观察核内信号是否减弱,判断蛋白是否在核质间持续穿梭。这些动态分析是静态定位实验的重要补充。
分泌通路蛋白的追踪沿内质网-高尔基体-质膜路径展开。若目标蛋白与ER标志物共定位,提示处于合成早期或折叠滞留;与高尔基体标志共定位则提示正在经历加工修饰;与质膜共定位说明已完成分泌转运。温度敏感实验可区分不同阶段:15摄氏度阻断ER到高尔基体转运使蛋白滞留于ER,20摄氏度则阻断高尔基体到质膜转运使蛋白积累于高尔基体。
药物处理是验证定位的重要辅助手段。Brefeldin A导致高尔基体逆行转运至ER,用于验证蛋白是否经过高尔基体加工。Wortmannin阻断内体到溶酶体转运,常用于区分内体与溶酶体定位。放线菌酮(CHX)抑制蛋白合成,追踪已有蛋白定位变化可区分新合成与成熟蛋白。Nocodazole解聚微管影响囊泡运输,用于研究运输是否依赖微管网络。每种药物需参考文献进行预实验优化,并设置仅加药物的对照排除药物自身荧光干扰。
六、激光共聚焦显微镜:参数设置与图像采集
激光共聚焦显微镜观察是亚细胞定位实验最终也是最重要的数据产出环节。高质量图像采集不仅依赖样品制备质量,更取决于显微镜参数的精确设置,每项参数的调整都需在信号强度、分辨率、光毒性之间寻找平衡。
激光线选择与荧光通道配置直接影响多色分离能力。常见配置包括405 nm(DAPI或ECFP)、488 nm(EGFP)、561 nm(mCherry)和633 nm(远红染料)激光线。多色成像推荐序列扫描模式,即依次用不同激光线激发并逐通道采集信号,可有效消除串色。激光功率应从最低开始逐步上调直至满意信噪比,过高功率不仅导致光漂白还可能引发荧光饱和使定量分析失效。
Pinhole孔径决定光学切面厚度,是共聚焦区别于宽场显微镜的核心参数。通常以Airy单位(AU)表示,1 AU对应信噪比与轴向分辨率的最佳平衡。单通道成像建议设为1 AU;多色成像时不同波长对应的光学切面厚度不同,应以最长波长通道的1 AU为基准统一各通道的物理尺寸。现代系统可自动完成此调整(Pinhole Unify功能),但理解其原理有助于异常排查。
扫描速度与分辨率的权衡是成像策略核心。分辨率通常设为1024×1024像素,观察精细结构(如线粒体嵴、内质网网络)可提升至2048×2048。像素数增加意味着扫描时间延长和光照射增加,需在分辨率与光漂白间平衡。像素尺寸应遵循Nyquist采样定理,即不大于光学分辨率的一半。扫描速度通常设为1至2 μs/pixel,较慢速度允许每个像素积累更多光子。平均帧数设为2至4次可在不显著增加光毒性的前提下改善信噪比。
Z-stack多层扫描用于获取细胞的三维空间信息。Z-stack设置需确定起始面、终止面和步进间距。步进间距应根据Z轴分辨率设定,通常为0.3至0.5 μm,过大会遗漏结构信息导致重建失真,过小则增加扫描时间和光毒性。高分辨率三维重建可缩至0.1至0.2 μm但需配备压电陶瓷精密载物台。成像后可通过最大强度投影(MIP)进行二维展示或使用表面渲染进行三维可视化。还需考虑Z轴色差校正,不同波长在Z轴上存在轻微焦点偏移,高精度三维共定位分析需预先用亚分辨率荧光微球进行校正。
光漂白控制贯穿整个成像过程。HyD检测器相比传统PMT具有更高量子效率和更低噪声,在低激光功率下即可获得高质量图像,是减少光漂白的首选。容易光漂白的样本应先在低倍镜下定位目标细胞,切换高倍镜后快速采集。活细胞长时间延时成像应设置合理间隔时间(如每5分钟一帧),并可用低浓度Trolox等抗淬灭剂延缓光漂白。
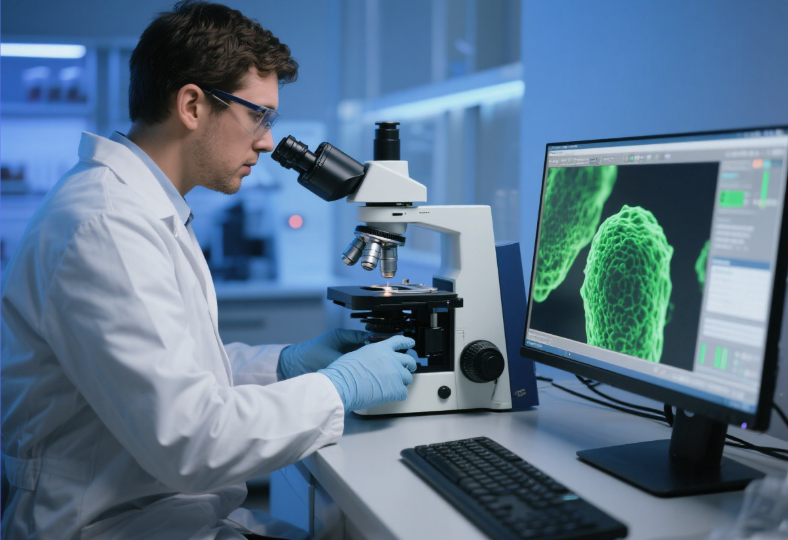
图3. 激光共聚焦显微镜实验场景:展示科研人员操作显微镜进行亚细胞定位观察,旁边是计算机屏幕显示荧光图像
七、亚细胞定位常见问题:假阳性、荧光泄漏与定位漂移
蛋白质亚细胞定位实验中,假阳性和定位错误是困扰研究者的常见问题。识别并排除这些陷阱需要扎实的实验设计和对细胞生物学的深刻理解。
过表达导致的错误定位是最常见的问题。强启动子(如CaMV 35S或CMV启动子)驱动下高水平表达时,目标蛋白浓度可能远超生理水平,导致"溢出效应",蛋白从本来的定位区域溢出到相邻区域。例如高表达的核定位蛋白因输入蛋白α/β转运系统饱和而滞留于细胞质;高表达的分泌蛋白因内质网折叠能力不足而形成聚集物。解决策略包括使用诱导型启动子控制表达水平、降低质粒用量或采用CRISPR介导的内源基因标记替代过表达系统。结果解读时应始终将过表达定位与内源蛋白免疫荧光结果比对验证,若两者不一致,应以内源蛋白定位为准。
荧光蛋白聚集形成假象是另一需警惕的陷阱。某些蛋白融合荧光蛋白后形成寡聚体或聚集物,图像上表现为异常亮点,容易被误判为特定细胞器定位。野生型GFP具有形成二聚体的倾向,使用单体型变体(如mEGFP)可缓解此问题。观察到异常大亮点时应保持怀疑,可通过降低表达量、改变融合方向或更换荧光蛋白类型来排除聚集假象。
固定导致的定位漂移在免疫荧光实验中尤为突出。4%多聚甲醛固定虽能快速交联蛋白,但过程中可能导致可溶性蛋白从原位位移。减少漂移的措施包括:室温下固定10至15分钟,固定后立即PBS洗涤,再用0.1% Triton X-100透化。膜蛋白可考虑冰冷甲醇固定(-20摄氏度,10分钟),但可能导致某些抗原表位构象改变。比较活细胞与固定细胞成像结果时,若定位模式存在显著差异,应首先考虑固定漂移而非立即得出蛋白定位动态变化的结论。
自发荧光干扰在特定组织中至关重要。植物叶绿体在488 nm激发下产生强烈红色自发荧光,需通过光谱成像或使用远红荧光蛋白避开。动物细胞中脂褐素颗粒产生宽光谱自发荧光,可通过明场成像定位后排除。培养液中酚红也产生背景荧光,活细胞成像时应更换无酚红培养液。建议扫描未转染对照细胞建立自发荧光光谱指纹库,通过光谱拆分分离目标信号。
对照设置是排除假阳性假阴性的最后防线。完整对照体系应包括:空荧光蛋白对照(观察荧光蛋白默认定位)、已知定位蛋白阳性对照、未转染细胞对照(评估自发荧光)、单标对照(检查串色)和突变体对照(突变NLS或定位信号验证其必要性)。只有所有对照均给出预期结果时,目标蛋白的定位结论才具有说服力。一个经得起检验的亚细胞定位结论,必然建立在周密的对照设计和对每种可能假象的系统排除之上。
 X