载体构建:从策略选型到功能验证的实战指南
一、载体构建策略选择:不同克隆方法的关键差异与适用场景
载体构建方法的选择是实验设计中最前端的决策环节,直接决定后续工作的效率与成败概率。当前主流克隆体系可归纳为四大类:酶切连接克隆、同源重组克隆、Gateway克隆技术和无缝克隆技术,四者在原理、操作复杂度、成本和适用场景上存在显著差异。
酶切连接克隆依赖限制性内切酶产生黏末端或平末端,再由T4 DNA连接酶催化连接。该方法试剂成本低、验证手段成熟,对单片段插入尤为可靠。但其核心局限在于对载体多克隆位点的依赖,若目的片段内部含有所选酶的识别位点,方案直接失效。此外,连接反应对插入片段与载体的摩尔比极为敏感,通常推荐3:1至10:1的比例,比例失衡将导致自连背景升高。三片段以上的多组装效率急剧下降,不推荐使用此法。
同源重组克隆以In-Fusion和Gibson Assembly为代表,利用重组酶在片段两端同源臂指导下实现序列配对和缺口填补。其最大优势是不依赖内切酶位点,可在任意位置实现无缝拼接,连接处不引入额外碱基,对融合蛋白构建中的读码框精确性至关重要。无缝克隆技术进一步发展了这一思路,通过外切酶消化产生单链突出端后退火组装,可在单管中实现5个以上片段并行拼接。
Gateway克隆技术基于λ噬菌体att位点特异性重组,通过BP和LR两步反应实现片段在不同载体间的平行转移。其核心价值在于"一次构建,多载体转移",入门克隆构建后可快速将同一片段转移到数十个目的载体上,极大提高表达载体构建的通量。代价是插入片段两端引入约25 bp的att序列,翻译时额外增加数个氨基酸残基,对蛋白结构敏感的实验需审慎评估。
选型建议:单片段插入且MCS合适时,酶切连接最经济高效;需要无缝拼接或多片段组装时,同源重组与无缝克隆更优;同一片段需转移到多个载体时,Gateway的高通量能力无可替代。实际项目中常组合使用,先用同源重组构建入门克隆,再通过Gateway批量转移。此外还需考虑片段大小对效率的影响:酶切连接对10 kb以上的大片段连接效率显著下降,而同源重组系统在3-10 kb范围内表现稳定;Gateway系统对5 kb以上片段的重组效率也会降低,需调整酶用量和反应时间补偿。
二、同源重组与无缝克隆:操作要点与避坑指南
同源重组克隆与无缝克隆技术的操作流程虽简洁,但每个环节的细节把控直接决定重组效率。以In-Fusion和Gibson Assembly为例,引物设计是最关键的环节。
引物设计的核心原则是在扩增引物5'端添加与线性化载体末端的同源序列,通常15-20 bp。15 bp是基本下限,低于此值退火不稳定;20 bp是推荐值,兼顾成本与效率;GC含量偏高(大于65%)的片段建议延长至25 bp。同源臂Tm值应控制在50-55°C,两条臂Tm值差异不超过5°C,否则退火动力学不对称导致重组偏向性。引物3'端特异性序列需满足常规设计要求,特别注意3'末端避免为A(Taq酶易在A后添加非模板A)。
线性化载体制备有两条路径:酶切法和反向PCR。酶切法操作简单,但双酶切常因缓冲液兼容性差导致单酶切不完全,产生环状背景载体;且酶切后可能残留黏末端悬垂干扰重组。反向PCR法以质粒为模板用背向引物扩增,载体末端序列由引物精确控制,但需DpnI消化去除甲基化模板质粒,再切胶纯化。
常见失败原因首推载体线性化不完全,残存环状载体转化后产生大量假阳性。其次是PCR产物纯度不足,非特异性扩增竞争性消耗重组酶。第三是读码框错误,若插入片段需与标签融合表达,同源臂必须保证插入后读码框连续,建议手动画图检查密码子相位。反应条件上,In-Fusion建议50°C反应15分钟,Gibson Assembly建议50°C反应60分钟,过长时间会导致酶失活和DNA降解。此外,插入片段与载体的摩尔比在重组反应中同样关键,推荐5:1至10:1的插入/载体比例,载体过量会竞争性占据重组酶,导致插入片段重组率下降。
三、Gateway克隆技术:BP/LR反应的优化策略
Gateway克隆技术的核心在于att位点家族的特异性重组反应。理解attB、attP、attL、attR四种位点的功能和方向性,是优化BP和LR反应的前提。
attB序列约25 bp,通过PCR添加到目的片段两端。BP反应在BP Clonase混合酶(含Int整合酶和IHF因子)催化下,将attB-flanked PCR产物与attP入门载体重组,生成attL-flanked入门克隆。入门载体的选择需考量是否携带ccdB反筛基因和氯霉素抗性,以及attL位点方向与转录方向的一致性。
LR反应将attL-flanked入门克隆与attR-flanked目的载体重组,生成attB-flanked表达克隆。Gateway支持MultiSite技术,通过不同特异性的att位点变体(attB1/attB2/attB3),可在单次LR反应中实现2-3个片段定向组装,适用于多结构域融合蛋白构建。操作时需注意各片段att位点方向不能交叉,否则出现片段错位或反向插入。
重组酶用量是LR反应效率的关键变量。推荐用量为每反应1-2 μL(约200 ng入门克隆加150 ng目的载体),但插入片段大于5 kb或目的载体大于10 kb时,需将酶量提高2-3倍并延长反应至16小时(4°C过夜)。大片段低效主要受限于分子扩散和位点碰撞概率,低温长时间反应可显著改善。
表达载体构建中,Gateway的最大优势是多载体平移。一旦获得入门克隆,可在一天内将同一基因转移到CMV启动子载体、诱导型Tet-On载体、GST标签载体等多种目的载体上,使功能筛选实验的构建周期从数周缩短至数天。需要注意的是,LR反应后目的载体上的ccdB基因被目的片段替换,若感受态细胞为ccdB敏感型(如DH5alpha),空载体(仍含ccdB)转化后细菌死亡,只有重组成功的克隆能存活,这构成了高效的负筛选机制。但若使用DB3.1等ccdB抗性菌株,需改用氨苄青霉素和氯霉素双抗筛选。
四、慢病毒载体构建:从包装到稳转株的完整链路
慢病毒载体构建是基因治疗和稳定表达实验中的关键环节。与瞬时转染质粒不同,慢病毒载体需经过包装细胞系的反式补偿、病毒颗粒产生和感染靶细胞整合的过程,载体设计需在表达效率与安全性之间取得平衡。
载体骨架选择上,pLenti系列基于HIV-1骨架,保留完整LTR及psi包装信号,与二代包装系统兼容性好,但3' LTR的U3区域未删除,整合后存在启动子干扰风险。pLV系列多采用自失活(SIN)设计,删除了U3核心增强子,整合后LTR无启动子活性,目的基因表达完全依赖内部启动子,大幅降低插入突变风险。临床前研究或高安全性要求实验应选SIN型载体。
包装质粒系统涉及安全级别与滴度的权衡。二代系统(psPAX2加pMD2.G)将gag/pol和rev放在同一质粒,三质粒共转染即可完成包装,滴度可达10^8 TU/mL。三代系统进一步拆分gag/pol和rev至不同质粒,加VSV-G共四质粒,安全性更高但效率略低,需超离心浓缩。常规细胞系用二代即可,原代细胞或体内实验建议三代。
瞬时过表达与稳转株构建的载体设计有重要差异。瞬时过表达载体追求短期高表达,多用CMV强启动子。稳转株构建需考虑长期表达稳定性,CMV在胚胎干细胞和部分肿瘤细胞中会逐渐甲基化沉默,EF1a或CAG启动子稳定性更好。筛选标记需匹配细胞类型:Puro适用多数肿瘤细胞系(筛选3-5天),Neo/G418适用贴壁细胞(7-14天),EGFP便于流式分选但不支持药筛。双报告系统(如IRES-EGFP-P2A-Puro)可兼顾可视化和药筛。此外,慢病毒载体的滴度与插入片段大小呈反比,当转移载体中目的片段加启动子总长超过8 kb时,包装效率显著下降,病毒滴度可能低于10^7 TU/mL,此时需考虑缩短启动子或使用更小的筛选标记基因。
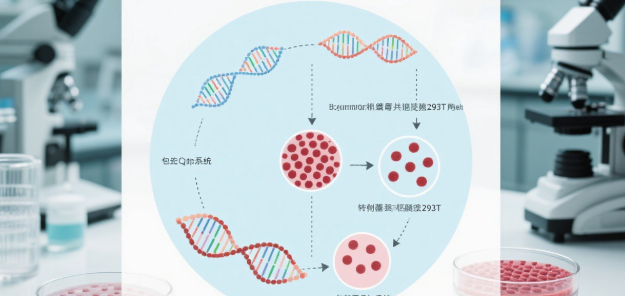
图2 慢病毒载体构建与包装流程:包装质粒系统与转移载体共转染293T细胞
五、shRNA与CRISPR载体构建:靶点设计与载体选择
shRNA载体构建和CRISPR载体构建是功能基因组学研究中基因敲低和敲除的两大工具,载体设计逻辑截然不同。
shRNA载体构建以pLKO.1-puro为代表。AgeI和EcoRI双酶切打开载体后,插入退火的双链寡核苷酸编码茎环结构shRNA前体。正义链设计为:5'-CCGG-(靶序列sense)-TTCAAGAGA-(靶序列antisense)-TTTTTG-3'。CCGG为AgeI黏末端兼容序列,TTTTTG为Pol III终止信号。靶序列选取19-21 bp,GC含量30-50%,避免连续4个以上T。退火操作:等摩尔混合后95°C变性5分钟,缓慢降温至25°C。需注意寡核苷酸磷酸化状态,商品化引物通常未磷酸化,连接前需T4 PNK处理,否则无法与酶切载体形成磷酸二酯键。
CRISPR载体构建以lentiCRISPR v2为代表,通过BsmBI(Esp3I)酶切产生两个不同黏末端,分别对应sgRNA正义和反义链,确保定向插入。sgRNA寡核苷酸:顶层链5'-CACCG-(靶序列20mer)-3',底层链5'-AAAC-(反向互补20mer)-3'。BsmBI是远距离切割酶,需37°C反应2小时以上确保完全切割。切割后黏末端序列固定(5'-G和5'-A),载体只接受正确设计的寡核苷酸,连接方向性极强。
BsmBI位点处理的常见问题是载体自身内部含BsmBI识别序列,导致额外切割和载体断裂。解决策略是设计阶段排查并移除内部位点(同义突变),或改用BbsI替代酶。sgRNA克隆后验证引物应覆盖U6启动子和插入位点下游100 bp,确保测序完整读出sgRNA序列。此外,shRNA和CRISPR载体的sgRNA表达均依赖Pol III启动子(U6或H1),这类启动子的转录起始位点固定为G,因此靶序列若不以G开头,需在5'端额外添加G以满足转录起始要求,这可能导致sgRNA与基因组靶位点间存在1 bp错配,但通常不影响Cas9的切割效率。
六、质粒载体改造:启动子替换与筛选标记优化
质粒载体改造是分子克隆中灵活性最高的环节,涉及对载体骨架的定制化修改。最常见场景包括启动子替换、筛选标记切换、多克隆位点优化和表位标签添加。
启动子替换的酶切策略需利用启动子两侧的限制性内切酶位点。理想情况下,两侧有稀有酶切位点(如NotI、SbfI、AscI),双酶切即可替换。但原载体常未预留合适位点,需采用反向PCR或无缝克隆,以载体为模板设计背向引物扩增,产物为不含启动子的线性载体,再与新启动子通过同源重组拼接。引物位置应避开复制子和抗性基因区域。
筛选标记切换的常用场景是将荧光基因(EGFP/mCherry)换为药物筛选基因(Neo/Puro/Bsd)。需注意标记基因表达框是否独立,部分载体筛选标记与目的基因通过IRES或2A肽共表达,切换时必须保持IRES或2A元件完整性和读码框连续性。P2A/T2A自切割肽效率受上游序列影响,若上游蛋白C端带多聚精氨酸簇,切割效率可能降低30-50%,需Western blot验证。
多克隆位点改造通过合成含多个酶切位点的短接头插入载体。表位标签添加策略取决于位置:N端标签需在信号肽下游设计,C端标签需在终止密码子前设计且保留终止密码子。FLAG和HA标签因抗体成熟、检测灵敏,是免疫沉淀首选;His标签适用于纯化但细胞内验证背景高。标签与蛋白间建议插入柔性连接肽(如(GGGS)重复2-3次),减少对蛋白折叠的干扰。在启动子替换和筛选标记切换的联合改造中,还需注意改造操作不应破坏载体骨架上的 ori复制子和抗性基因,否则会导致质粒在宿主菌中无法复制或无法筛选,建议在改造前用SnapGene等软件模拟完整的质粒图谱。
图3 质粒载体改造策略示意:启动子替换与筛选标记优化的克隆流程
七、载体验证:测序策略与功能验证方法
载体构建完成后,验证环节是确保功能正确的最后关口,应覆盖序列正确性、结构完整性和功能有效性三个层次。
测序验证是序列正确性的金标准。引物选择原则是"全覆盖",覆盖所有克隆操作区域,包括插入片段两端连接处。小于1 kb用载体两侧通用引物双向测序;1-3 kb需内部引物步移测序;大于3 kb用多引物拼接,相邻引物重叠至少50 bp。关键区域如读码框连接处、同源重组连接处、att位点插入处必须高质量测序验证,Sanger反应可靠读取不超过800-1000 bp。
酶切验证作为补充,可快速确认插入片段存在和大小。选择一端位于载体、另一端位于插入片段的酶切位点组合,切出片段应与预期一致。若插入片段含常用酶识别位点(EcoRI、BamHI),单酶切即可验证,有插入的克隆出两条带,空载体一条带。多酶切验证可进一步确认载体骨架完整性,排除大片段缺失或重排。
表达验证在序列正确基础上确认细胞层面功能。带标签载体用抗标签抗体Western blot检测,应见预期分子量条带。功能验证是最高级别验证,shRNA载体需通过qPCR或Western确认靶基因敲低效率(建议大于70%);CRISPR载体需T7E1错配切割实验或测序确认indel引入。实验设计应设对照组:空载体为阴性对照,已知有效序列为阳性对照。蛋白质表达载体还需验证亚细胞定位和生物学功能,确保改造未影响蛋白正确折叠和功能发挥。对于慢病毒载体,功能验证还应包括感染滴度测定(通过梯度稀释加有限稀释法计算TU/mL),确保病毒上清的感染效率满足下游稳转株筛选的MOI要求。
 X