表面等离子共振(SPR)技术在分子互作分析中的应用
表面等离子共振(SPR)技术在过去三十年里确立了其在无标记分子互作分析领域不可撼动的技术壁垒地位。不同于荧光偏振或ELISA等终点法,SPR能够实时记录分子结合与解离的每一帧信号变化,提供热力学与动力学双重维度的定量数据。在这一细分赛道中,Cytiva旗下Biacore系列凭借从Biacore T200到Biacore 8K+的完整产品矩阵,长期占据全球市场份额的主导格局。然而,SPR真正的技术壁垒不在于仪器本身,而在于从芯片固定化策略到数据拟合模型的整套实验设计逻辑,任何一个环节的疏漏都足以让一张传感器grams曲线变得无法解读。本文将围绕SPR在药物研发中的进阶应用展开讨论,聚焦那些真正决定数据质量的技术决策点。
SPR亲和力常数KD测定的数据采集与拟合模型
SPR亲和力常数KD测定的核心在于从传感器grams曲线解析中提取可靠的结合速率常数ka(或kon)和解离速率常数kd(或koff),两者之比即为KD。听起来直截了当,但实际操作中数据拟合模型的选择直接决定了结果的可信度。最基本的1:1 Langmuir结合模型假设一个分析物分子与一个固定化配体分子结合,适用于大多数经纯化的重组蛋白与单价小分子互作体系。然而当面对膜蛋白多聚体、带有多个结合位点的抗体-抗原体系、或存在构象变化诱导的慢速结合相位时,1:1模型往往无法给出全局拟合可接受的卡方值(χ²)和U值。
此时需要引入更复杂的模型框架。两位点模型(two-site binding model)假设配体表面存在两类亲和力不同的结合位点,分别具有独立的动力学速率常数,适用于固定化密度不均匀导致的异质性场景。而构象变化模型(conformational change model)则刻画了结合-锁定机制:分析物先快速结合到配体上,随后诱导配体发生构象转变形成更稳定的复合物,这种机制在激酶-抑制剂和分子胶-底物受体体系中尤为常见。模型选择的判据不是哪个决定系数更高,而是残差分布是否随机无系统性偏移、不同浓度梯度的拟合曲线是否在全局拟合中重叠良好。盲目追求高R²而选用过于复杂的模型,反而会引入过拟合风险,一个简单的判别法则是看模型增加参数后残差平方和的下降幅度是否具有统计学显著性(F检验),如果没有显著改善就应回退到更简洁的模型。
一个常被忽略却致命的问题是质量传输限制效应(mass transport limitation)。当分析物从本体溶液扩散到芯片表面的速率低于配体-分析物结合的速率时,表面局部的分析物浓度会显著低于本体浓度,导致实测ka被人为压低、表观亲和力被高估。判断方法很直接:如果提高流速后结合相的初始斜率发生显著变化,就说明体系已经处于传质限制区。
规避传质限制的核心策略:降低固定化密度,将Rmax控制在仪器响应的合理区间(动力学实验通常建议10-50 RU),减少表面结合位点的拥挤;提高进样流速至30-50 μL/min以缩短扩散边界层厚度。在结合解离动力学常数测量中,可引入质量传输常数kt作为拟合参数,若kt与ka的比值小于5,说明传质限制已不可忽略,数据需重新采集。
此外,浓度梯度的设计也需要讲究。一般建议设置5-8个浓度点,覆盖从0.1倍KD到10倍KD的范围,确保结合相和解离相都有足够的信号信噪比。最高浓度不宜超过KD的30倍以上,否则非特异性吸附和聚集效应会污染数据。对于解离极慢的体系(koff低于10⁻⁵ s⁻¹),需要延长解离相采集时间至600秒以上甚至过夜采集,否则拟合算法无法可靠地提取koff值。空白参比通道的设置也不可省略,一条只固定了封闭剂或无关蛋白的参比通道是双参比扣除的基础,能系统性地消除缓冲液折射率变化和非特异性吸附的干扰。很多初学者容易忽略参比通道的质量,殊不知参比表面的非特异性吸附量如果超过了真实结合信号,整个数据集就丧失了可信度。
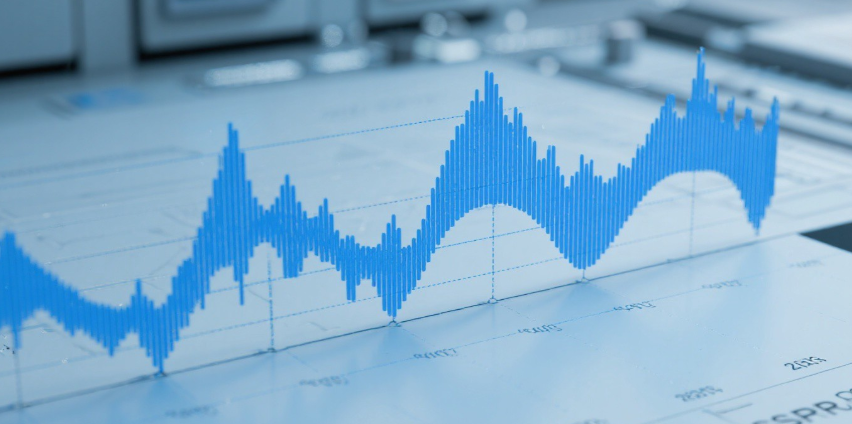
图1:典型的SPR传感器grams曲线,展示不同浓度梯度下的结合-解离过程
芯片表面偶联固定化策略对数据质量的影响
芯片表面偶联固定化是SPR实验设计的第一个关键决策点,不同的固定化化学策略直接决定了配体的生物学活性、表面均一性以及最终数据的可拟合程度。目前主流的固定化策略包括氨基偶联、硫醇偶联、组氨酸标签捕获和生物素-链霉亲和素捕获四大类,每种策略各有其适用场景和固有局限。
氨基偶联(amine coupling)是最经典也是最广泛使用的方法,通过EDC/NHS活化芯片表面羧甲基葡聚糖上的羧基,与配体上的伯胺基团形成共价酰胺键。优点是反应条件温和、适用于几乎所有带表面赖氨酸的蛋白,缺点是偶联位点随机,赖氨酸可能分布在配体的不同区域,部分分子可能以非功能取向固定,导致活性配体只占总固定量的一部分。这个活性分数在实际实验中常常只有30%-70%,直接影响Rmax的理论值与实测值的偏差。对于等电点偏酸的蛋白,还可以通过降低活化缓冲液的pH至4.0-4.5来促进静电预富集,提高偶联效率。
硫醇偶联(thiol coupling)通过配体上的游离巯基(通常是工程化引入的半胱氨酸)与芯片表面的马来酰亚胺或吡啶二硫化物反应,实现定向固定化。由于偶联位点在蛋白的特定位置,活性分数可以接近100%,特别适合对位点特异性固定有要求的构象研究和结构-活性关系研究。但操作门槛高,配体需要预先还原暴露游离巯基,且二硫键交换反应的效率受pH和离子强度影响较大,批次间重复性不如氨基偶联稳定。如果蛋白表面存在多个游离巯基,还可能形成多位点交联导致非定向固定,抵消了该方法的核心优势。
组氨酸标签(His-tag)捕获法利用Ni²⁺-NTA或抗His抗体将带组氨酸标签的配体可逆固定在芯片表面,最大优势是固定方向统一且可再生,一条配体通道可以反复使用数百个循环,这在需要测试大量不同分析物针对同一靶标的实验设计中极具成本效益。缺点是结合稳定性受pH和咪唑浓度影响,在高盐或低pH条件下容易脱落,而且捕获密度通常低于共价偶联,可能不适合需要高Rmax的碎片分子筛选场景。不过近年来的三价NTA(tris-NTA)配体捕获技术显著提升了结合稳定性,使得His-tag捕获在动力学实验中的可用性大大增强。
生物素-链霉亲和素(biotin-streptavidin)捕获是最稳定的非共价固定方式,链霉亲和素-生物素复合物的解离常数达到10⁻¹⁵ M级别,几乎没有脱落风险。通过定点生物素化可以实现定向固定,活性分数高。缺点是生物素化效率难以控制,且一旦固定后几乎不可能再生回收配体。此外,链霉亲和素本身的分子量约60 kDa,占据了相当大的固定化容量,在需要高密度的场景下可能需要考虑使用更小的捕获分子如单链亲和素(monovalent streptavidin)来释放更多的偶联容量给目标配体。
固定化密度与Rmax的关系是另一个需要精确控制的因素。Rmax的理论值等于固定化配体量(RL)乘以分析物与配体分子量之比再乘以活性分数。过度固定化会导致两个严重问题:一是空间位阻效应,高密度排列的配体分子相互遮挡结合位点,使得分析物的有效可及性下降,Rmax不仅不会线性增加反而会平台化;二是传质限制加剧,高密度表面消耗分析物的速率远大于扩散补充速率,前面提到的质量传输限制效应会变得更加严重。因此对于动力学实验,宁可牺牲信号强度也要控制固定化密度在低位区间,这是获取高质量结合解离动力学常数的前提条件。一个实用的经验法则是:先用梯度固定化浓度做预实验,找到信号响应开始偏离线性的拐点,然后在拐点以下50%-70%的密度进行正式实验。
高通量药物虚拟筛选中的SPR应用
高通量药物虚拟筛选近年来从分子对接和药效团模型等计算方法逐渐向实验验证端延伸,SPR凭借其无标记、实时、定量的特性成为碎片先导化合物验证的金标准技术。在碎片化合物库(fragment library)筛选这一特定场景中,SPR的通量和灵敏度都面临严峻挑战。
碎片分子的分子量通常在150-300 Da之间,远低于传统药物分子的500 Da左右。根据SPR信号响应的基本关系,RU响应值与分析物分子量成正比,一个200 Da的碎片分子结合到10000 Da的固定化靶蛋白上,即便在理论Rmax满载的情况下,其信号也仅为固定量的2%左右。如果固定化密度是5000 RU,理论Rmax也不过是100 RU,而实际由于活性分数的影响,有效信号可能只有30-50 RU,在基线噪音2-5 RU的背景下信噪比勉强达到可接受水平。更棘手的是,很多碎片分子的靶蛋白本身就是高分子量的多聚体(如E3连接酶复合物),分析物与配体分子量的悬殊比例进一步压低了理论响应值。
面对这一挑战,业界发展出了多种应对策略。首先是尽可能提高固定化密度,在碎片筛选中,固定化密度可以放宽到8000-15000 RU的区间,虽然这牺牲了动力学测量的精度(传质限制几乎不可避免),但筛选阶段的优先级是检测到信号而非精确拟合常数。其次是信号平均化技术,Biacore 8K+支持对同一循环内的多次进样进行信号叠加平均,通过4-8次重复进样可以将信噪比提升至原来的2-3倍。Carterra LSA则采用了截然不同的架构思路,其平台配置了多达384个并行检测通道,单次实验即可完成整个384孔板的碎片库筛选,通量远超Biacore 8K+的8通道并行检测。
| 对比参数 | Biacore 8K+ | Carterra LSA |
|---|---|---|
| 并行检测通道数 | 8 | 384 |
| 单日筛选通量 | 约200-400化合物 | 约3000+化合物 |
| 检测原理 | SPR微流路 | SPR阵列无流路 |
| 样品消耗 | 5-20 μL/化合物 | 约100 μL/化合物 |
| 碎片筛选适用性 | 中等通量,高精度 | 高通量,中等精度 |
| 动力学测量精度 | 高 | 中等 |
| 再生循环稳定性 | 优异 | 良好 |
在筛选实验设计上还有一个值得注意的细节:碎片分子的溶解度往往很差,DMSO终浓度需要维持在1%-2%的水平,而SPR对DMSO的折射率变化极其敏感,需要进行DMSO校正(溶剂校正)。具体做法是在每个浓度梯度的前后插入一系列已知DMSO浓度的校准溶液,通过插值法扣除溶剂效应。如果省略这一步,不同孔之间DMSO浓度的微小偏差(0.1%级别)就会引入几个RU的系统性误差,足以让弱结合的碎片信号真假难辨。此外,碎片的聚集行为也需要警惕,很多碎片在缓冲液中会形成自聚集体,导致多价结合放大信号形成假阳性,可以在进样前加入0.05%的Tween-20和离心过滤来降低聚集体干扰。
筛选后的hit确认环节同样关键。初筛阶段通常采用单浓度快筛,命中率设为对照信号的3倍标准差以上。但SPR筛选的假阳性率不可忽视,常见来源包括非特异性吸附、聚集态碎片的多价结合以及DMSO未完全校正引入的系统偏差。因此需要对初筛hit进行浓度梯度的再确认,只有在浓度依赖性验证中表现出剂量-响应关系且解离相可观测的化合物才被判定为真实hit。竞争实验也是确认特异性的有效手段,在加入已知活性配体后观察目标碎片信号是否被竞争性抑制,如果信号消失则确认该碎片结合在功能位点附近。整套碎片筛选到hit确认的工作流通常需要2-4周,而SPR在其中提供的是其他技术难以替代的实时结合-解离信息。
图2:SPR生物传感器金芯片表面,展示固定化配体分子的纳米级结构
抗体药物亲和力成熟与表位竞争分析
抗体药物亲和力成熟是SPR技术在生物药领域最具应用深度的场景之一。在抗体先导分子筛选阶段,研究人员需要在数百乃至数千个候选克隆中快速识别出亲和力最优的子集,而传统的ELISA或FACS终点法只能提供半定量的结合强弱排序,无法区分亲和力差异来源于结合速率还是解离速率的改善。SPR的动力学筛选(kinetic screen)模式恰好填补了这一空白。
动力学筛选的核心思路是:将每个抗体克隆作为分析物,以固定浓度依次流过固定了同一抗原的芯片通道,通过单循环动力学(single cycle kinetics)或经典多循环方式采集结合-解离曲线。与传统的多浓度梯度完整动力学测量相比,动力学筛选的策略是用通量换精度,每个克隆只做1-2个浓度的快速进样,一天内可以完成数百个克隆的筛选排序。虽然单浓度数据无法精确拟合KD,但通过比较解离相的斜率可以快速将克隆分为快解离、中速解离和慢解离三档,而半衰期t1/2等于ln2除以koff,是抗体药物体内半衰期的重要预测指标。这一策略特别适用于从杂交瘤文库或噬菌体展示文库中初步淘选出的抗体panel的快速排序,让研究者在数天内就能将候选名单从数百个缩减到数十个。
在抗体药物亲和力成熟过程中,SPR还被用于指导亲和力工程的迭代方向。通过比较亲本抗体和各轮突变文库的ka和koff变化趋势,可以判断亲和力的提升来源于结合速率的加快(可能与静电互补性改善有关)还是解离速率的减慢(可能与界面疏水作用增强有关),从而指导下一轮突变的文库设计策略。这种基于动力学参数的理性迭代比单纯追求KD数值下降的传统策略更有可能产生药效学和药代动力学综合表现优异的候选分子。例如,CDR区的电荷分布优化通常改善ka,而界面疏水残基的引入更多影响koff,理解这些序列-动力学关系是高效抗体工程的关键。
表位分组(epitope binning)是SPR在抗体表征中的另一高阶应用。其核心问题是:在一组候选抗体中,哪些抗体识别的是同一表位(互相竞争结合),哪些识别的是不同表位(可以同时结合)?夹心法(sandwich assay)的实验设计分三步:先将第一抗体(primary antibody)固定在芯片表面,饱和结合抗原后,再注入第二抗体(secondary antibody),观察是否有额外的结合信号。如果有信号说明第二抗体的表位与第一抗体不重叠,二者非竞争;如果没有信号说明第二抗体被第一抗体-抗原复合物空间位阻排除,二者竞争同一或邻近表位。实验中还需要设置同型对照抗体(isotype control)作为阴性参照,排除Fc段非特异性结合芯片表面的可能干扰。
通过轮转所有抗体对的组合,可以构建一个N×N的竞争矩阵,聚类分析后得到表位分组结果。一个典型的抗体药物开发项目通常需要完成20-50个候选抗体的完整分组矩阵,涉及数百到上千个注射循环,这也是SPR高通量优势体现的核心场景之一。区分竞争和部分竞争表位的关键在于第二抗体的注射信号是否被部分抑制,完全竞争意味着信号被完全排除,部分竞争则表现为第二抗体的结合量相对于空白对照降低但未归零,暗示两个表位有部分重叠但不完全相同。Carterra LSA的384通道并行检测能力在这个场景下尤其有价值,可以在一天内完成整个binning矩阵的采集,而传统单通道Biacore可能需要数天到一周。
SPR与BLI技术对比的互补性分析
SPR与BLI技术对比在生物分子互作分析领域是一个经久不衰的话题。两者同为无标记实时检测技术,但在检测原理和工程实现上存在根本性差异,这些差异直接决定了各自适用的实验场景。
从检测原理看,SPR基于光学棱镜构型,通过测量金膜表面消逝波与表面等离子体激元的共振角度变化来反映表面质量变化;而BLI(生物膜干涉技术,Biolayer Interferometry)使用光纤探针尖端反射的两束光(分别来自光纤内部参照层和外部生物层界面)的干涉信号来探测结合在探针表面的分子层厚度变化。简言之,SPR测量的是折射率角度位移,BLI测量的是光学层厚度变化,两者殊途同归但物理基础完全不同。这也导致了两者在信号响应的线性范围和温度敏感性上存在差异,SPR的折射率测量受温度波动影响更明显,需要精密的温控系统(通常±0.01°C),而BLI的干涉信号对温度的敏感度相对较低。
| 对比维度 | SPR (Biacore 8K+) | BLI (Octet HTX) |
|---|---|---|
| 检测原理 | 光学棱镜折射率位移 | 光纤干涉层厚度变化 |
| 并行通量 | 8通道 | 96通道 |
| 时间分辨率 | 40 Hz | 10 Hz |
| 样品消耗 | 5-20 μL | 约200 μL |
| 微流路系统 | 有(需维护) | 无(探针浸入式) |
| 粗制样品耐受性 | 较低 | 较高 |
| 固定化策略灵活性 | 高(金面原位偶联) | 中等(预功能化探针) |
| 基线稳定性 | 优异 | 良好(有机械噪音) |
在实际应用层面,两者的差异体现在几个关键维度。通量方面,BLI设备如Octet HTX可以并行测量多达96个探针,而Biacore 8K+最高8通道并行,高通量筛选场景下BLI有明显通量优势。灵敏度方面,SPR在低分子量分析物检测上略占优势,时间分辨率更高(Biacore的采集频率可达40 Hz),而BLI的典型采集频率为10 Hz,对极快结合反应的捕获能力稍弱。样品消耗量上,BLI探针浸入96孔板的检测模式所需样品体积通常在200 μL左右,而SPR微流路的样品消耗可低至5-20 μL,对珍贵样品更加友好。
BLI最大的工程优势在于无需微流路系统,探针直接浸入微孔板中的样品溶液,不存在管道堵塞和气泡滞留的问题,对于粗制样品(如细胞培养上清、裂解液)的耐受性远高于SPR。这也是为什么BLI在抗体研发早期的粗筛阶段更受欢迎。但SPR在微流路带来的精确流体控制上具有不可替代的优势:流体动力学控制使得基线稳定性更高、进样切换更锐利,这对于需要精确测量ka的动力学实验至关重要。此外,SPR的金表面可以直接进行原位偶联化学,固定化策略更加灵活,而BLI的探针表面预功能化类型相对有限。
在数据质量层面,BLI的探针在溶液中摆动会引入额外的机械噪音,虽然通过参照探针扣除可以部分校正,但基线漂移仍然比SPR更明显。SPR与BLI技术对比的结论不是谁取代谁,而是根据实验目的互补使用:高通量粗筛用BLI,精确定量用SPR;粗制样品用BLI,纯化样品用SPR;动力学排序用BLI,动力学常数精测用SPR。成熟的药物研发管线通常会在不同阶段灵活切换两种技术,以兼顾通量和数据精度。
图3:高通量SPR筛选平台,展示多通道并行检测的传感器grams曲线阵列
纳米金增强型SPR传感器的灵敏度突破
传统SPR技术对低分子量分析物的检测一直存在瓶颈。当分析物分子量低于1 kDa时,即便是高固定化密度也难以产生足够强的RU信号,信噪比迅速恶化。这一问题在临床检测场景中尤为突出,血液中的microRNA(约7 kDa)、循环DNA片段和外泌体内容物等生物标志物的丰度极低,传统SPR的检测限通常在nM到pM级别,远不足以覆盖生理浓度范围。
纳米金增强SPR灵敏度策略为突破这一瓶颈提供了全新思路。其核心原理是利用金纳米颗粒(AuNP)作为信号放大标签,通过在分析物上标记金纳米颗粒,或利用金纳米颗粒功能化后的多重结合位点,将单个结合事件的信号放大的同时利用金纳米颗粒自身的局域表面等离子体共振(LSPR)效应与芯片表面的传播等离子体共振产生耦合增强,使灵敏度提升数个数量级。实验数据表明,结合30 nm金纳米颗粒标记策略可以将SPR检测限从nM级别推至fM(10⁻¹⁵ M)级别,提升幅度达到六个数量级。
更有前沿研究探索了金纳米阵列和超材料结构的SPR传感器设计。D型光纤SPR传感器是一种代表性方案:在抛光后的D型光纤侧面上沉积金纳米薄膜或金纳米阵列,利用光纤中的倏逝波激发表面等离子体,无需传统棱镜耦合装置即可实现SPR传感。这种设计不仅大幅缩小了传感器体积,还可通过调节金纳米阵列的周期和形貌来调控共振波长和灵敏度。研究表明,配合金纳米盘阵列的超材料D型光纤SPR传感器对miRNA的检测限可达10 fM以下,且可以在血清等复杂基质中保持特异性。
除了灵敏度提升,纳米结构增强还带来了多重SPR模式的可能性。通过设计不同尺寸的金纳米结构,可以在同一传感器上同时激发传播等离子体共振和局域等离子体共振,实现宽光谱范围内的信号检测。这种双模检测策略不仅提高了信噪比,还为区分特异性结合和非特异性吸附提供了额外的光谱维度,特异性结合和物理吸附在两种模式下的信号增强比例不同,可以用作数据质量的内参校验。虽然这些前沿设计目前仍主要停留在实验室验证阶段,距离商业化量产尚有距离,但其展示的灵敏度提升空间预示着SPR技术在超低丰度生物标志物检测领域仍有巨大的发展潜力。
从碎片化合物库的初筛验证到抗体药物的表位分组,从动力学常数精测到超材料光纤传感的前沿探索,SPR技术在药物研发全链条中扮演着不可替代的定量互作分析角色。Biacore的市场主导地位固然反映了其工程成熟度,但真正决定实验成败的始终是研究者对芯片固定化策略、数据拟合模型和实验参数的深度理解。随着纳米金增强和超材料传感等新技术的逐步成熟,SPR的检测边界正在从nM向fM拓展,这一技术栈在未来精准医学和低丰度生物标志物检测领域中的应用前景值得持续关注与期待。
 X