重组蛋白表达系统的工程化与纯化路径优化
重组蛋白表达从基因序列设计到最终纯化蛋白交付,本质上是一条环环相扣的系统工程链条。每个环节的工艺取舍——宿主选择、载体元件配置、培养条件、纯化策略——都会直接传导到最终产物的产量、可溶性比例和功能活性。一条构建不当的表达载体可能让目标蛋白绝大部分以包涵体形式沉积;一个选错的去垢剂体系可能让辛苦表达的跨膜蛋白在纯化步骤中彻底失活。蛋白表达从来不是简单的"插入基因、诱导表达、跑胶看条带"的线性流程,而是一个需要在分子层面理解翻译动力学、折叠热力学和层析分离原理的多参数协同优化过程。本文沿序列设计到纯化交付的完整工艺路径,逐一拆解各环节的关键工程决策点。
大肠杆菌表达系统的载体元件与宿主菌株匹配策略
T7 RNA聚合酶驱动体系是目前原核表达领域应用最广泛的方案。pET系列载体的核心设计是在T7启动子下游放置目标基因,由BL21(DE3)宿主染色体上整合的T7 RNA聚合酶基因(受lacUV5启动子控制)提供转录驱动力。IPTG诱导后,T7聚合酶以远高于大肠杆菌自身RNA聚合酶的效率转录目标mRNA,这种"超量转录"机制是pET系统高产量的根本来源,但高产的背后也埋着两个隐患。
第一个问题是lacUV5启动子在未诱导状态下存在本底渗漏表达。即使不加IPTG,少量T7聚合酶仍会持续产生,对于毒性蛋白或膜蛋白,这点本底就足以抑制宿主生长甚至导致细胞死亡。pLysS和pLysE质粒正是为解决这一问题设计的——它们表达T7溶菌酶,该酶能特异性结合并抑制T7 RNA聚合酶的活性。pLysE的溶菌酶表达量高于pLysS约8倍,对应更严格的本底压制能力。选择哪种取决于目标蛋白的毒性水平:中等毒性蛋白用pLysS足矣,强毒性蛋白则需要pLysE甚至双抑制策略。
第二个问题出在翻译层面。RBS(核糖体结合位点)的Shine-Dalgarno序列与16S rRNA的反SD序列互补配对效率,直接决定翻译起始复合物形成的频率。强RBS(如pET原配的AGGAGG序列)能驱动极高的翻译起始速率,但当mRNA产出量已经很大时,过快的翻译速率让新生肽链来不及完成共翻译折叠,疏水中间体暴露并聚集形成包涵体。通过替换为中等强度RBS变体(如AAGGAG或TTAAGG),可以有效降低翻译速率、提高可溶性蛋白比例——这正是大肠杆菌表达载体优化中一个常被忽视但效果显著的调控手段。
密码子优化与表达提升之间的关系也并非"全部换成高频密码子"那么简单。全面替换为大肠杆菌高频密码子有时反而导致翻译速率过快、折叠不充分。更精细的策略是根据蛋白结构域边界保留部分"翻译暂停"密码子,让核糖体在结构域交界处短暂减速,为下游结构域的独立折叠争取时间。这种"翻译减速"策略在多结构域蛋白的表达中已被多项研究证实能将可溶性比例提升2-3倍。
诱导方式的选择同样影响产物的可溶性比例。传统IPTG诱导在OD600达到0.6至0.8时加入0.1至1mM IPTG,37度诱导4小时。但auto-induction培养基(Studier配方)通过乳糖代谢自动控制诱导时机:葡萄糖优先被消耗以抑制渗漏表达,随后乳糖代谢产生异乳糖触发T7聚合酶表达,同时培养基中的甘油提供碳源支持高密度培养。这种策略不仅省去人工监控OD值的麻烦,更重要的是显著提高了可溶性蛋白的比例——尤其在膜蛋白和难折叠蛋白的表达中,auto-induction的可溶性比例通常比常规IPTG诱导高出2到5倍。原理在于auto-induction的诱导速率远低于饱和IPTG冲击,翻译速率与分子伴侣折叠能力之间的供需匹配更为合理。
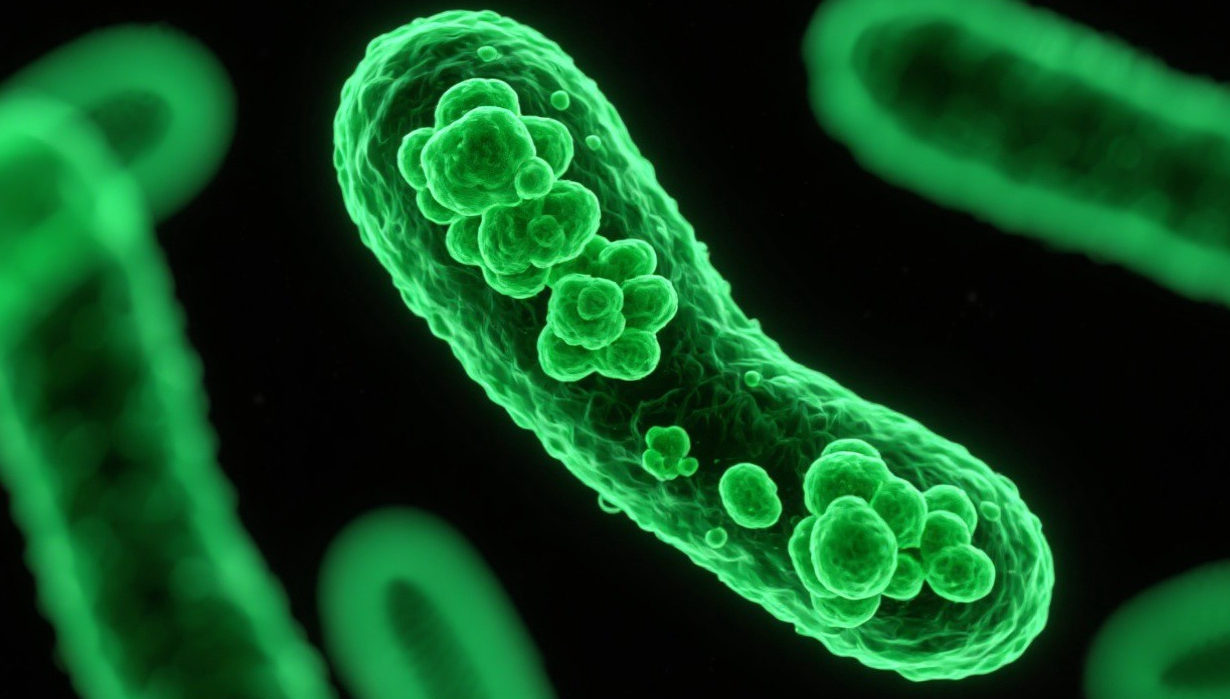
大肠杆菌过表达体系中,包涵体以荧光聚集体形式可见于细胞两极
HEK293哺乳动物瞬时表达的工艺放大与上清收获
当目标蛋白需要糖基化、二硫键正确配对或依赖哺乳动物分子伴侣进行折叠时,大肠杆菌系统就力不从心了。HEK293哺乳动物瞬时表达因其高转染效率、快速增殖特性和可靠的翻译后修饰能力,成为需要真核修饰的重组蛋白的首选方案。
在悬浮培养体系中,转染试剂的选择直接决定瞬时表达的产量上限。聚乙烯亚胺(PEI)是最经济的选择——通过与DNA形成复合物促进细胞内吞,在商业化脂质试剂出现前几乎是唯一的大规模瞬时转染方案。但PEI的转染效率高度依赖DNA与PEI比例的精调,且对细胞有一定毒性。FreeStyle 293-Fectin(基于脂质纳米颗粒技术)在转染效率上通常优于PEI约30到50%,尤其在较低细胞密度下表现突出,但成本显著更高。在百升以上规模的工艺放大中,PEI因成本优势和工艺成熟度仍是主流选择,而293-Fectin更多用于中小规模的快速筛选阶段。
细胞密度对瞬时表达产量的影响存在一个反直觉现象:并非细胞越密产量越高。当转染时细胞密度超过每毫升3乘以10的6次方个细胞时,会出现所谓的"细胞铺板效应"——细胞间接触抑制增强、培养基营养消耗加快、代谢废物(乳酸、氨)积累,反而导致单位细胞的蛋白分泌量下降。最优转染密度通常在每毫升1到2乘以10的6次方个细胞范围内。有一种策略是在低密度转染后24小时补加新鲜培养基稀释,既保证转染时的最佳密度,又利用后续增殖提高总产量。
温度切换是提升HEK293瞬时表达质量的关键工艺操作。常规方案是37度转染培养24小时后降至30度继续培养5到7天。降低培养温度的机理涉及多个层面:低温减缓细胞增殖速率但延长存活期,使蛋白分泌的时间窗口扩大;低温降低了内质网分子伴侣的表达负荷但提高了其与底物的结合亲和力,减少错误折叠蛋白的积累;低温还下调了内质网相关降解(ERAD)通路的活性,使部分折叠中间体有时间完成正确折叠而非被提前降解。对于需要复杂糖基化的蛋白(如抗体Fc融合蛋白),30度培养的甘露糖修剪和高甘露糖型向复杂型的转化更为充分,最终产物的糖型均一性显著优于37度持续培养。
上清收获时机也需要权衡:培养时间过短,蛋白未充分分泌到上清;过长则细胞凋亡释放的蛋白酶开始降解产物。通常在转染后5到7天收获,此时细胞活率降至70到80%以下,上清中目标蛋白浓度趋于平台期。加入蛋白酶抑制剂混合物(如PMSF和抑肽酶)并在收获后立即4度离心去除细胞,是保护分泌蛋白完整性的标准操作。
His标签与GST标签的纯化兼容性与切除策略
亲和标签的选择在纯化方案设计的最初阶段就需要确定,因为它直接影响载体构建、纯化流程甚至后续实验的可行性。His标签GST标签纯化代表了两种最常用的亲和纯化范式,各有其适用场景和局限。
6乘以His标签通过配位键与固定化金属离子(镍离子或钴离子)结合,即IMAC(固定化金属亲和层析)纯化。其优势在于操作简便——结合在天然和变性条件下均可进行,洗脱用咪唑竞争即可,无需蛋白酶提前处理。但特异性相对有限:宿主中含组氨酸丰富的内源蛋白(如大肠杆菌的ArnA和SlyD)会与镍柱结合,造成杂蛋白共纯化。钴树脂(如TALON)的结合特异性优于镍NTA,虽然结合容量略低,但洗脱产物的纯度通常更高。
GST标签通过谷胱甘肽S转移酶与固定化谷胱甘肽的特异性结合实现纯化。其优势在于高特异性——大肠杆菌中几乎没有能特异性结合谷胱甘肽的内源蛋白,因此一步亲和纯化即可达到较高纯度。但GST标签分子量约26kDa,几乎与许多目标蛋白相当,纯化产物中标签占比高,对于需要精确测定蛋白浓度的实验(如SPR结合动力学分析),标签的存在会严重干扰定量。此外,GST标签以正确折叠为前提才能结合谷胱甘肽,因此不适用于变性条件下纯化包涵体蛋白。
| 特性 | His标签 (IMAC) | GST标签 (谷胱甘肽亲和) |
|---|---|---|
| 标签分子量 | 约1 kDa (6×His) | 约26 kDa |
| 纯化条件兼容性 | 天然和变性条件均可 | 仅限天然折叠条件 |
| 洗脱方式 | 咪唑竞争梯度 | 还原型谷胱甘肽 |
| 内源杂蛋白干扰 | 较高(His-rich蛋白共纯化) | 极低 |
| 蛋白酶切除位点 | TEV / PreScission / Thrombin | PreScission / Thrombin |
| 下游结构生物学干扰 | 较小(晶格接触风险低) | 较大(二聚化诱导寡聚) |
标签切除是获取天然状态蛋白的关键步骤。三种主流蛋白酶各有特点:TEV蛋白酶识别ENLYFQG序列,切割效率高但需在低温下长时间孵育(4度过夜);PreScission蛋白酶(HRV 3C蛋白酶)识别LEVLFQGP序列,在4度下活性良好且对蛋白结构影响小,是结构生物学项目的首选;Thrombin识别LVPRGS序列,切割速度快但特异性相对低,且Thrombin本身可能对目标蛋白产生非特异性切割,需通过质谱验证。蛋白酶用量通常为目标蛋白的1比100到1比1000(质量比),在含还原剂(DTT或TCEP)的缓冲液中过夜切割。
标签去除的必要性不仅关乎纯度,更关乎功能。His标签在晶体堆积中可参与晶格接触,导致非生理性晶体形态。GST标签的二聚化特性可能诱导目标蛋白人为寡聚。对于核磁共振(NMR)实验,额外的标签序列会产生重叠信号干扰谱图解析。因此,亲和纯化后通常需要串联离子交换层析和体积排阻层析(SEC)完成精细纯化,同时利用SEC验证蛋白的均一性和寡聚状态。亲和层析离子交换纯化的组合策略——先亲和捕获快速富集、再离子交换去除残余杂蛋白和切割后的标签片段——是获得结晶级纯度蛋白的标准路线。
包涵体形成机理与体外复性路径优化
当过表达速率超过细胞内分子伴侣的折叠能力上限时,新生肽链的疏水区域暴露时间延长,分子间疏水相互作用驱动聚集,最终形成不溶性沉淀——包涵体。从热力学角度看,包涵体的形成是蛋白质折叠自由能景观中"动力学陷阱"被占据的结果:正确的折叠路径需要经过高能中间态,而当翻译速率过快或浓度过高时,系统来不及越过能垒就被困在聚集态。
包涵体复性策略的核心思路是先以变性剂(8M尿素或6M盐酸胍)溶解包涵体使肽链完全伸展,再通过缓慢降低变性剂浓度让蛋白重新折叠。三种主流复性路径各有优劣:稀释复性操作最简单——将变性蛋白溶液直接滴入大量复性缓冲液中,但体积膨胀大且瞬时浓度变化可能导致再次聚集;透析复性通过半透膜缓慢降低变性剂浓度,条件温和但耗时长(通常需24到48小时),且透析袋内蛋白浓度高时聚集风险增加;柱上复性将变性蛋白加载到离子交换柱上,用梯度洗脱同时完成复性和纯化,体积小且产物纯度高,但对柱材的耐变性剂能力有要求。
复性缓冲液中的添加剂选择对产率影响极大。L精氨酸(0.4到0.8M)是使用最广泛的聚集抑制剂——它不直接参与折叠,而是通过弱的疏水相互作用结合暴露的疏水区域,阻止分子间非特异性聚集,这一机理被称为"分子伴侣模拟"作用。精氨酸还能稳定蛋白质的天然态,降低正确折叠态与错误折叠态之间的自由能差。此外,脯氨酸和甘油也常作为辅助添加剂使用,它们通过优先排阻效应稳定紧凑的折叠态。
对于含二硫键的蛋白,氧化还原对(GSH与GSSG)的浓度比例是复性成功的关键调控参数。GSH与GSSG比例通常在5比1到10比1之间,这个比例提供足够的氧化驱动力推动二硫键形成,同时保持一定还原力允许错误配对的二硫键重排。比例过低(如1比1)可能导致非天然二硫键被锁定无法修正;比例过高(如20比1)则二硫键形成效率不足。复性缓冲液中还可以加入小分子二硫键异构酶活性位点模拟肽,催化二硫键的异构化反应。
复性收率的核心矛盾在于:正确折叠速率与蛋白浓度呈线性关系,而聚集速率与浓度呈高阶指数关系。浓度越高,聚集越占优势——复性不是"浓缩就好"的过程,恰恰相反,稀释才是包涵体复性的基本策略。一般复性蛋白浓度控制在0.01到0.1mg/mL范围内,虽然这意味着大批量复性的体积庞大,但收率的提升远超体积增加的成本。
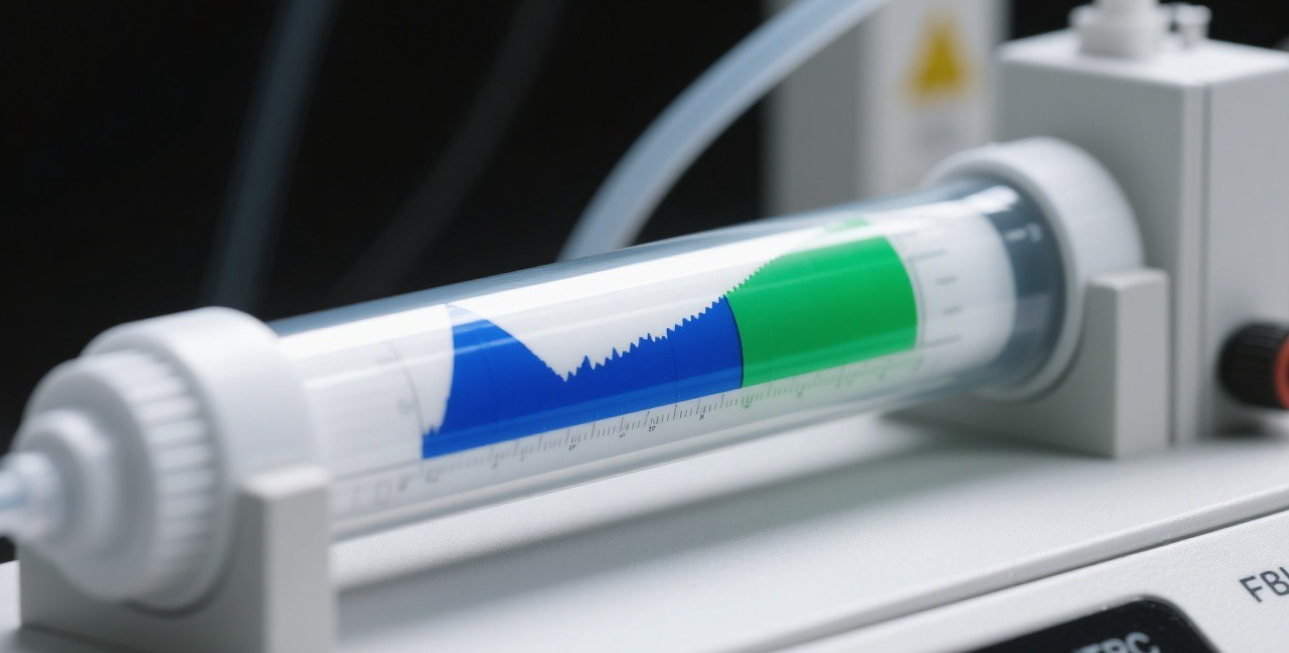
FPLC层析系统的紫外吸收峰,对应亲和纯化与离子交换的组合流程
跨膜蛋白表达的去垢剂筛选与稳定性维持
跨膜蛋白由于其疏水跨膜区暴露在水相中极易聚集失活,纯化和功能验证过程中去垢剂的选择几乎是成败的决定性因素。跨膜蛋白去垢剂系统的核心挑战在于:去垢剂既要足以从膜上增溶蛋白并维持其溶解态,又不能过度破坏蛋白的天然构象和活性。
DDM(n十二烷基betaD麦芽糖苷)长期是膜蛋白纯化的"金标准"去垢剂。它的临界胶束浓度约为0.17mM,形成的胶束分子量大(约70到90kDa),能温和地包裹跨膜区,对多数膜蛋白的稳定性维持效果好。但DDM胶束较大,在冷冻电镜分析中会降低蛋白的信噪比,且在某些功能实验中介质中的DDM胶束会干扰脂质体重构。
LMNG(lauryl maltose neopentyl glycol)是近年来备受关注的新一代去垢剂。它的设计理念是将两条麦芽糖链通过新戊二醇桥连形成"双子"结构,胶束更小更紧凑,同时因为疏水尾部被桥连固定,对膜蛋白的结合更为牢固。LMNG纯化的膜蛋白在冷冻电镜中分辨率显著提升,多个GPCR和离子通道的高分辨率结构都借助LMNG完成。但LMNG价格昂贵,且增溶效率在不同蛋白间差异较大,需要逐案筛选。
SMALP(苯乙烯马来酸共聚物脂质颗粒)代表了一条完全不同的路线——不用传统去垢剂,而是用两亲性高分子直接从细胞膜上"切下"一片天然脂质双分子层连同其中的膜蛋白。SMALP保留的天然脂质环境对膜蛋白构象和活性维持最为忠实,尤其适合那些在去垢剂中不稳定的蛋白。但SMALP的粒径不均一性限制了它在结构生物学中的直接应用,通常需要后续更换到传统去垢剂或纳米盘中。
在大肠杆菌中过表达膜蛋白时,一个突出问题是细胞毒性——跨膜区插入内膜会干扰呼吸链和物质运输,导致宿主生长抑制甚至裂解。GroEL和ES分子伴侣的共表达能显著缓解这一问题:GroEL和ES结合新生膜蛋白的疏水区,防止其在细胞质中聚集,并协助其正确插入膜复合物。此外,Sec translocon的上调也能改善膜蛋白的整合效率。对于功能验证,纳米盘和脂质体重构是将纯化膜蛋白置于接近天然脂质环境中测试活性的标准方法——纳米盘由膜支架蛋白(MSP)和磷脂构成,提供粒径可控、脂质组成可调的双分子层环境。
无细胞蛋白表达系统的优势与局限
无细胞体外蛋白合成的概念并不新——早在1961年Nirenberg就用大肠杆菌提取物完成了体外翻译——但近年来CFPS的复兴源于其在传统体内表达系统无法触及的领域展现出的独特能力。CFPS的核心思路是绕过活细胞,直接利用细胞裂解物中的核糖体、tRNA、氨基酸和能量再生系统,以DNA或mRNA为模板驱动蛋白质合成。
CFPS在三个场景中具有不可替代的优势。第一是毒性蛋白表达:某些蛋白(如核酸酶、孔道形成毒素、细胞周期调控因子)在大肠杆菌或哺乳动物细胞中表达时会杀死宿主或严重抑制增殖,而体外系统没有细胞存活的约束,目标蛋白的毒性完全不影响反应体系。第二是膜蛋白:通过在反应体系中预加去垢剂或纳米盘,CFPS可以直接合成并折叠膜蛋白,省去了从膜上增溶和重构的步骤。第三是非天然氨基酸掺入:通过将正交氨酰tRNA合成酶和tRNA对与CFPS结合,可以在特定位点掺入带有非天然侧链(如叠氮基、炔基、荧光团)的氨基酸,这在体内系统因细胞内通量限制极难实现。
模板种类对CFPS效率的影响十分明显。以DNA为模板(需提取物中含T7 RNA聚合酶先转录后翻译)操作简便但多了一步转录,mRNA直接作为模板省去转录步骤、表达速率更快但稳定性差且大规模制备成本较高。线性DNA模板虽避免了质粒克隆的等待,但大肠杆菌提取物中的核酸酶会快速降解线性DNA,需要添加核酸酶抑制剂(如gamS蛋白)保护模板。近年来环状DNA模板和PCR产物直接作为模板的方案也在优化中。
能量再生系统是CFPS持续供能的关键瓶颈。磷酸肌酸和肌酸激酶系统是早期最常用的方案,但磷酸肌酸在反应过程中会被逐渐消耗,且肌酸激酶对氧化敏感。磷酸烯醇式丙酮酸(PEP)系统的供能效率更高,但PEP的磷酸基团会被提取物中的磷酸酶水解为丙酮酸,导致能量泄漏。聚磷酸盐系统成本最低且不含有机磷酸酯、不被磷酸酶降解,但能量效率略低。近年来糖酵解中间体连续供能系统和光合膜耦合的能量再生方案也在开发中,有望将CFPS的反应时间从几小时延长到数天。
CFPS的局限同样明显:产量通常低于体内系统(大肠杆菌提取物系统约每毫升0.5到2mg,麦胚提取物系统更低),且提取物批次间的活性差异可能导致重复性不佳。对于需要复杂翻译后修饰(如糖基化)的蛋白,常规CFPS系统无法提供,需要使用来自哺乳动物细胞或内质网膜微体的提取物。
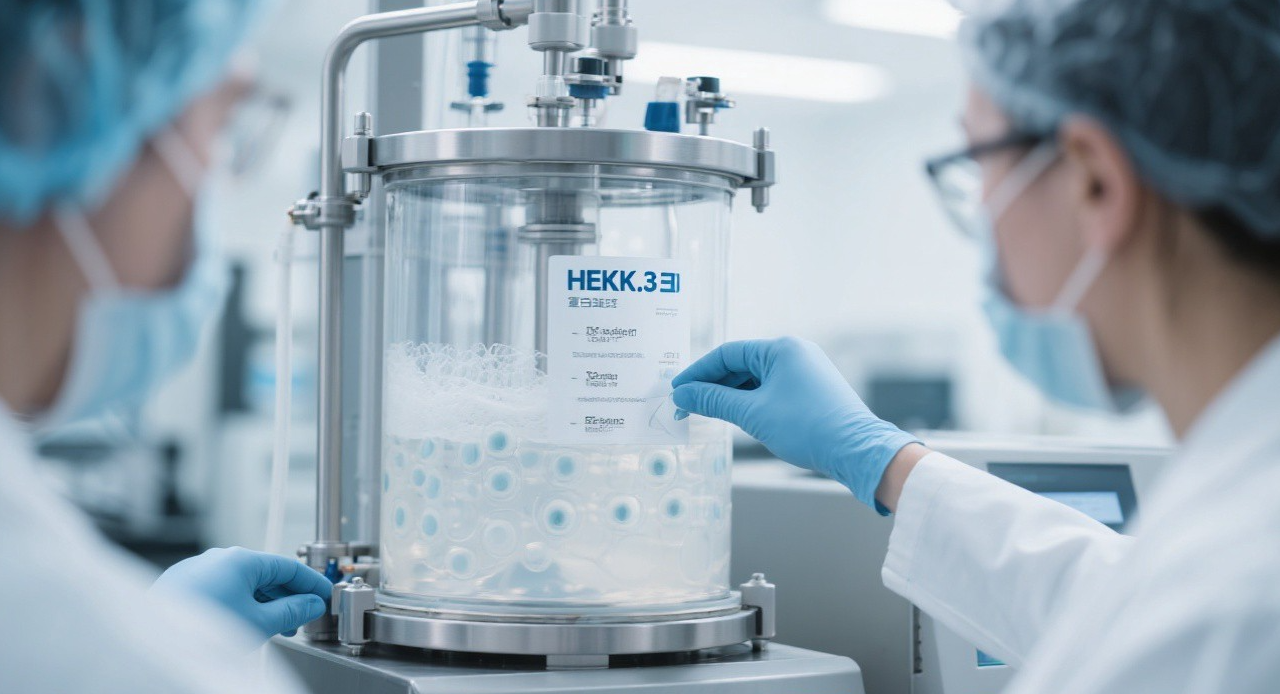
HEK293悬浮培养生物反应器,哺乳动物瞬时表达工艺放大的核心装备
回顾上述各系统可以看到,重组蛋白表达不存在"万能方案"。大肠杆菌系统产量高但缺乏翻译后修饰能力;HEK293瞬时表达修饰完善但成本和周期都显著更高;包涵体路线收率高但复性成功率因蛋白而异;无细胞系统灵活但通量有限。每一个项目都需要根据目标蛋白的特性——分子量、二硫键数量、翻译后修饰需求、下游实验对纯度和标签的要求——在产量、质量、成本和时间之间找到最优平衡点。正是这种多参数权衡的属性,让蛋白表达从一门实验技术上升为一个需要系统思维的工程问题。随着结构基因组学和蛋白质药物开发的持续推进,对这些工程决策的精细化理解将成为提高研发效率的核心竞争力。
 X