别再乱换试剂盒!Co-IP失败90%的坑,都藏在裂解前的样品制备里
试剂盒买的是缓冲液,不是答案
做 Co-IP 的人都有过这种时刻:裂解、上样、跑胶、转膜、曝光——然后盯着那条膜发愣。IP 泳道干干净净,IgG 对照也干干净净,连背景都干净得很有诚意。你的目标蛋白在 Input 里明明是有的。
这时候最容易被做的事情是"再买一盒试剂盒换个牌子"。坦白讲,这个动作的收益大概排在所有排错手段的最后一位。Co-IP 这类实验,试剂盒能给你的东西其实很有限:一包配好的裂解液、一管 Protein A/G 磁珠、一份洗涤液、一条推荐孵育条件。仅此而已。
但真正决定成败的从来不是这四样。真正决定成败的是:裂解的温和程度、你设了哪几组对照、你的目标蛋白分子量是多少、抗体的亲和力够不够、洗涤时你有多舍得下盐。这些东西没有一样能靠开箱说明书得到。
一句话概括我这几年踩坑的教训:Co-IP 的失败,90% 发生在"进磁珠之前",也就是样品制备和抗体选择这两步;只有不到 10% 真的栽在磁珠和洗脱上。—— 所以优化顺序应该是:裂解 → 抗体 → 对照 → 洗涤 → 洗脱,而不是反过来
下面这篇笔记,就是按这个顺序重排的。我把检索到的那些高频搜索词拆开,逐条对应到"你在搜什么 → 实际答案是什么 → 怎么落地"。
1、开箱:盒子里的五样东西分别在管什么
先花两分钟把盒子的逻辑理清,后面所有参数你才知道该往哪个方向调。绝大多数 Co-IP 试剂盒的结构是一样的:
| 组件 | 它的真实职责 | 最容易踩的坑 | 你可以自己改的参数 |
|---|---|---|---|
| 裂解液 | 把复合物从细胞里"泡"出来,同时保住复合物完整性 | 去污剂浓度直接决定弱互作能不能活着出来 | 去污剂种类与浓度、盐浓度、是否加 EDTA/甘油 |
| Protein A/G 磁珠 | 提供 Fc 结合位点,把抗体-蛋白复合物捞出来 | 磁珠加太多 → 背景被放大;加太少 → 靶蛋白拉不完 | 磁珠量、封闭剂(BSA/脱脂奶粉) |
| 一抗 | 识别靶蛋白的构象表位(这一点很多人忽略) | 抗体只识别变性后的线性表位 → 天然蛋白拉不到 | 抗体浓度、孵育温度与时长、是否交联固定 |
| 洗涤液 | 洗掉非特异结合,同时不把弱互作洗掉 | 说明书默认的洗涤强度通常偏弱 | 盐浓度、去污剂浓度、次数、每次时长 |
| 洗脱液 / 上样缓冲液 | 把复合物从磁珠上解离下来送去跑胶 | 煮沸过头 → 抗体重链降解成多条带,糊成一片 | 洗脱方式(酸性/SDS)、温度、时长 |
看清这张表你就会发现一件事:试剂盒的封装程度越深,可调空间越小。一个只给你成品裂解液和成品洗涤液的"傻瓜盒",实际能做的事远不如一个只提供磁珠、让你自己配缓冲液的"半成品盒"。后者反而更自由,也更容易做出干净的数据。
当然,如果你是第一次做、或者时间紧、或者需要给合作方一个标准化的操作流程,用成品盒完全没问题——但请把"第一次摸索"和"正式实验"分成两轮。第一轮就拿正式样本去跑,失败了连原因都定位不了。
一个反常识的操作习惯
在开始一轮正式实验之前,先用同一批样品做一次四联膜梯度预实验:四个泳道分别跑 NP-40 / NP-40+高盐 / RIPA / RIPA+高盐 的 IP 产物。这需要多一管磁珠、多一晚时间,但它一次性回答了"我的互作到底有多脆弱"这个核心问题。做完这一次,后面所有正式实验都是照抄。
2、裂解液强度:NP-40、RIPA 还是两步法
| 裂解体系 | 主要成分 | 能保住什么 | 会拆散什么 | 典型适用 |
|---|---|---|---|---|
| NP-40 / Triton X-100 | 1% 非离子型去污剂,150 mM NaCl,Tris pH 8.0 | 绝大多数非共价复合物;弱的瞬时互作 | 膜蛋白与膜脂结合部分、染色质相关复合物 | 默认起点,80% 以上的常规 Co-IP |
| RIPA | NP-40 + 0.5% 脱氧胆酸钠 + 0.1% SDS | 中强度复合物;能从核骨架里拽出更多蛋白 | 盐敏感型弱互作;染色质结合复合物;部分二聚体 | NP-40 完全拉不到时的第二选择 |
| 变性(SDS / 尿素) | 1% SDS 或 6–8 M 尿素 + 还原剂 | 只保留共价交联后的复合物 | 所有非共价互作 | 验证蛋白是否被共价修饰、纯化后测质谱 |
| 两步法 | 先温和裂解取可溶组分,再对沉淀组分二次强裂解 | 把两批互作分开管理,不互相污染 | — | 目标蛋白疑似难溶 / 定位不清时 |
为什么不建议一上来就用 RIPA
因为 RIPA 里的 SDS 和脱氧胆酸钠会破坏非共价相互作用。很多"用 NP-40 拉不到、用 RIPA 拉到了"的案例,实际上拉到的只是抗体的重链和一堆非特异蛋白——真互作早就在裂解那一步被冲散了。而这种假象非常难识别,因为胶上确实有条带。
判断"信号消失"到底是洗掉了还是本来就没有
区分方法很简单:看Input 泳道。如果 Input 里的靶蛋白和候选互作蛋白都在(说明细胞里确实有这两个蛋白,而且量够),但 IP 泳道没了候选蛋白,那就是洗涤/裂解把它洗掉了;这时候该做的是降盐、减少洗涤次数、缩短孵育时间,而不是加料。反过来,如果 Input 里候选蛋白本来就几乎没有,那问题出在表达量或细胞状态上,跟裂解液无关。
几个必须知道的细节
- EDTA 的双刃剑:它能螯合二价离子、抑制核酸酶(这点对核蛋白有好处),但也会破坏依赖 Mg²⁺/Zn²⁺ 的蛋白结合。如果你的目标蛋白是金属依赖的,EDTA 浓度最好控制在 1 mM 以内,或者干脆用 EGTA 替代。
- 磷酸化蛋白必须加磷酸酶抑制剂。如果你要拉一个磷酸化的复合物,而裂解液里没有 NaF / β-甘油磷酸钠 / Na₃VO₄,裂解过程本身就会把磷酸基团摘掉,你拉回来的是一个"曾经磷酸化过"的蛋白,却看不到它的磷酸化状态。
- 甘油的作用是黏度,不是保护。它能减少蛋白在管壁上的非特异吸附(这其实是它在 Co-IP 里的主要价值),但加多了会让样品难洗、跑胶拖尾。10%(v/v)是个合理起点。
- 裂解时间。NP-40 冰浴 20–30 分钟通常够了。裂解更久不会让蛋白出来更多,只会让你多裂出一些蛋白酶和核酸酶。真实的操作失误是"冰上放了两小时才离心"——这段时间里蛋白酶已经把复合物拆得七零八落了。
3、阴性对照:IgG、Input、空珠到底怎么设
搜"COIP 阴性对照 IgG 对照 怎么设置"的人,搜索意图很明确:知道 IgG 对照重要,但不确定怎么加才叫"公平对照"。这个细节很关键——IgG 对照不是"随便加点抗体进去",它必须和实验组的每一个条件严格对齐,否则它什么也排除不了。
| 对照类型 | 配置方式 | 能排除什么 | 失败时的表现 |
|---|---|---|---|
| IgG 同型对照 | 同来源、同亚型、等摩尔量的无关 IgG 替代一抗,其余条件完全一致 | 抗体的非特异吸附、磁珠的吸附、IgG 骨架结合到靶蛋白上 | IgG 泳道出现和实验组一样的条带 → 这条带不能算互作 |
| Input | 裂解原液,取 5–10%(体积)直接上样 | 蛋白是否表达、是否被降解、细胞状态对不对 | Input 无条带 → 后面所有实验全部无效,先回去查细胞和裂解 |
| 空珠对照(可选但推荐) | 磁珠 + 裂解液,不加任何抗体 | 磁珠本身结合的蛋白、或裂解液中残留的黏附蛋白 | 空珠泳道出现的条带,说明这条带跟你的抗体无关 |
| 反向 Co-IP | 换用候选互作蛋白的抗体,再沉淀一次 | 单向吸附、抗体特异性问题 | 只有单向成立 → 结论强度大打折扣 |
| 阳性对照(强烈推荐) | 用一对已知互作的蛋白/细胞系平行做一遍 | 证明整套体系(抗体、磁珠、缓冲液、曝光)本身是能工作的 | 阳性对照也不出 → 问题在体系,不在你的假设 |
IgG 对照的“等摩尔”,是最容易糊弄过去的地方
很多实验的 IgG 对照是随手加 1–2 μL 的通用 IgG,而实验组加了 5 μL 的一抗。这两个条件下背景量根本不在一个量级上:如果 IgG 对照干干净净,你并不能排除"高浓度抗体本身拉下来的非特异蛋白"。
比较稳妥的做法是:实验组用多少摩尔量的抗体,IgG 组就用等摩尔量的同型 IgG(按分子量换算质量比)。抗体浓度可以用 NanoDrop 的 A280 估算,对于商业化单抗,直接查厂家给定的浓度即可。
另外两点也值得留意。第一,同型要选对——实验组用小鼠单抗,就配小鼠 IgG1 或 IgG2a 相关的同型对照,别拿兔 IgG 去对照鼠抗。第二,IgG 对照的泳道里必须能看到抗体重链和轻链。如果 IgG 泳道干干净净什么都没有,说明 IgG 加少了或者根本没结合上磁珠,这个对照就是无效的。
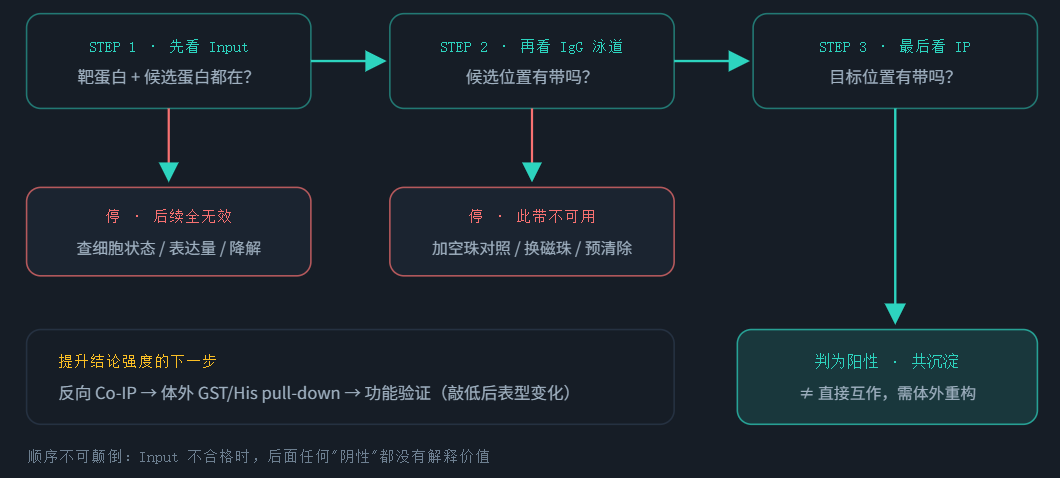
图 1 · 从 Input 到结论的三步判读路径。先看 Input(蛋白在不在),再看 IgG 泳道(这条带是不是非特异的),最后才看 IP。这三步是有依赖顺序的——如果 Input 里候选蛋白本来就没表达,那后面无论洗多少遍都看不到,问题根本不在 IP 环节。
审稿人最爱挑的一个点
免疫印迹必须提供对照抗体的完整膜图,并且给出 Input 与 IP 的灰度比值(ImageJ 就能做)。只贴实验组 IP 条带、不贴同型对照的图,是目前 Co-IP 返修率最高的展示方式。如果你的图里有裁剪痕迹,审稿人一定会要求补全。
4、25 kDa 与 50 kDa:重链干扰的四条出路
搜"COIP 抗体重链 轻链 干扰 怎么解决"的人,多半正盯着一条 25 kDa 或 50 kDa 的带发愁。那是抗体重链(IgG heavy chain,~50 kDa)和轻链(IgG light chain,~25 kDa)被 SDS 变性后从二硫键上拆下来的产物——本质上它们是"免疫沉淀不可避免的污染",不是生物学信号。
如果你的靶蛋白恰好在 50 kDa 附近,这条带会直接盖住你的信号;如果在 25 kDa 附近,情况更糟,因为轻链的拖尾会糊掉整个 20–35 kDa 区间。
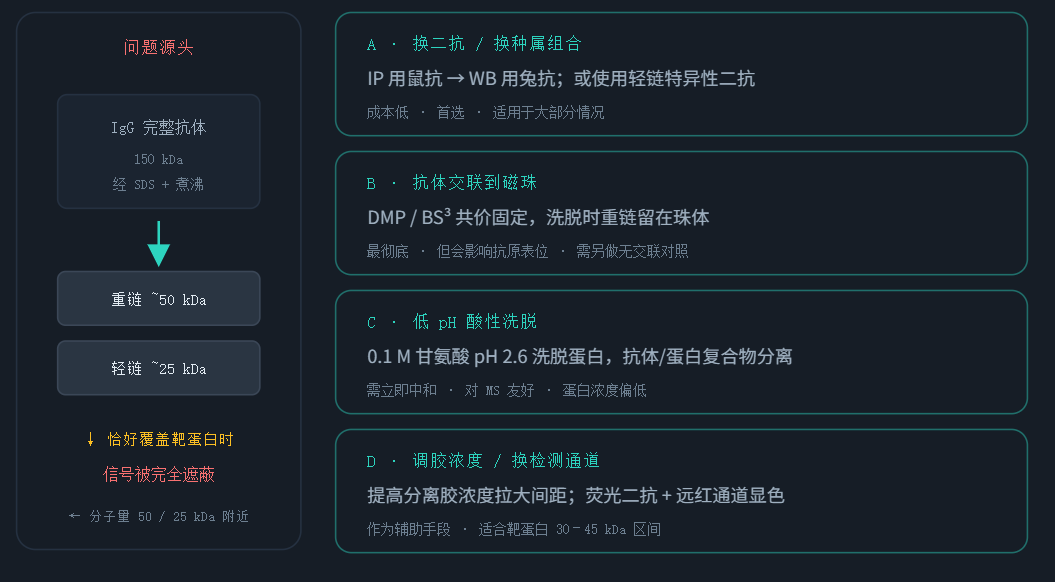
图 2 · 重链干扰的四条出路,按优先级排列。A 方案(换种属组合)成本最低、副作用最小,能解决 80% 的情况;B 方案最彻底但风险最高,交联可能封闭抗原表位,做之前一定要平行保留一组未交联的样本;C 方案适合后续要送质谱的样品;D 方案只能作为辅助手段,靠拉大胶上的分子量间距把两条带分开。
交叉验证:真正的解法是绕开 Western blot
说实话,最干净的解法是:不要用抗体重链做检测靶标。如果你的体系里有条件,把靶蛋白打上标签(FLAG、HA、Myc、V5),就可以用抗标签抗体检测——抗标签一抗和抗标签二抗的分子量通常不会跟内源蛋白撞车,或者干脆用抗标签的抗体直接做 IP,再用另一种抗标签的抗体做 WB(如果标签分子量足够小,比如 FLAG 的 1 kDa 左右,效果更好)。
交联固定的一个隐藏代价
用 DMP 或 BS³ 把抗体交联到磁珠上,抗体和磁珠之间形成共价键,但抗原-抗体的结合位点不受影响,这一点常被误解。真正的问题是另一头:交联用的是随机胺基,如果靶蛋白上恰好有邻近的赖氨酸残基被交联剂顺手连到了磁珠上(蛋白-蛋白交联副反应),洗脱时靶蛋白会被拖住、或者发生异常迁移。表现为:Input 有、IP 里信号很弱、而且弱得莫名其妙。
缓解办法是控制交联剂浓度到低剂量(通常 0.5–1 mM 而不是 2 mM)、缩短时间(5–10 分钟)、并且把"加交联剂"和"不加交联剂"两组都做。只有两组都出信号,结论才站得住。
弱互作固定:DSP / DTBP 的用量与时间窗
弱互作的问题不是"拉不到",而是"拉到了但不知道是不是真的"。两个蛋白的结合可能只靠几十微摩尔级别的亲和力,在 4℃ 孵育过夜、加上三到四次洗涤的漫长流程里,早就解开了。这时候你需要的是在物理接触的那一刻把它们焊死。
| 交联剂 | 特点 | 常用浓度 | 适用场景 | 注意事项 |
|---|---|---|---|---|
| DSP(二硫代二丙酸琥珀酸酯) | 可裂解交联剂,间隔臂 ~7.7 Å,两端 NHS 酯 | 0.5–2 mM | 蛋白-蛋白近距离互作(≤ 7.7 Å) | 间隔臂短,只固定非常近的接触;遇 DTT 可还原 |
| DTPP / DTNB 衍生物 | 可裂解,间隔臂更长 | 1–2 mM | 稍远距离的接触 | 同上,且对某些蛋白过度交联 |
| DS-SU / BS³ | BS³ 不可裂解,间隔臂 ~11.3 Å | 0.5–1 mM | 需要永久固定的复合物、质谱前固定 | 不可逆,无法在跑胶前解离,会形成高分子交联团 |
| 甲醛 | 交联距离 ~2 Å,范围最小 | 0.1–1% | ChIP 场景下的蛋白-DNA 交联 | 对蛋白互作来说太短,基本固定不住 |
交联的两个时机,结论完全不同
这是很多人搞混的地方。交联可以在裂解之前(活细胞或组织层面),也可以在裂解之后(裂解液层面)。
裂解前交联(活细胞交联):捕捉的是生理状态下的相互作用,更接近真实生物学,但会同时交联蛋白-蛋白、蛋白-DNA、蛋白-RNA,能拉下来的东西极其复杂,背景高得没法用,除非你的目标非常明确且背景可控。
裂解后交联:在裂解液中加入交联剂,让复合物在释放出来的瞬间被固定。背景干净得多,是绝大多数弱互作研究的实际选择。缺点是错过了细胞内那些由特定时空事件驱动的瞬时接触——但对绝大多数"我怀疑 A 和 B 有互作"的场景,这个代价可以接受。
交联后洗脱要用还原剂
用了可裂解交联剂(DSP、DTPP),洗脱这一步就要配套处理:
- 跑胶检测:用含 DTT 或 β-巯基乙醇的上样缓冲液,常规 95℃ 煮 5 分钟,交联键会被还原断开,复合物解离成单体,跑出来的是干净的条带。
- 送质谱:这里的策略相反——你希望交联键保持断裂状态,否则酶解根本切不动。所以 MS 前处理要用不含还原剂的方案先做非交联部分的酶解,或者用专用交联肽段酶切体系。
- 交联效率的确认:加一个"不加交联剂"的平行组。如果加了交联剂之后,候选蛋白的条带明显增强且出现高分子量的滞留条带,说明交联确实起作用了。
5、做泛素化:DUB 抑制剂必须贯穿全程
搜"COIP 泛素化 DUB抑制剂 PR-619"的人,多半已经踩过这个坑:明明细胞里有强烈的泛素化信号,IP 出来却干干净净。或者更糟——跑出来一条漂亮的 smear 带,你兴高采烈地以为是泛素化修饰的标志,其实那是蛋白在裂解过程中被降解了。
根源是 DUB(去泛素化酶)。它们在细胞内本来是常态,但细胞一旦裂解,溶酶体、核膜、ER 膜全破了,膜上的 DUB 大量释放到裂解液里,开始疯狂工作。而它们的底物——你的泛素化蛋白——正好就在同一管子里。
| 抑制剂 | 靶向 | 常用浓度 | 关键说明 |
|---|---|---|---|
| PR-619 | 广谱 DUB(含 JAMM 家族以外绝大多数) | 5–10 μM | 泛素化研究的首选,起效快、信号保护明显 |
| NEM(N-乙基马来酰亚胺) | 半胱氨酸蛋白酶类 DUB(含 JAMM 之外的多数) | 1–5 mM | 烷基化剂,会修饰抗体的半胱氨酸,需设对照 |
| 1,10-菲罗啉 | JAMM / MPN+ 金属蛋白酶类 DUB | 5–10 mM | 螯合锌,注意对其他金属酶的影响 |
| Ub 醛(Ubi-Al) | UCH 家族(UCH-L1/L3) | 1–10 μM | 很贵,一般与广谱抑制剂联用 |
| MG-132 | 26S 蛋白酶体 | 10–20 μM | 不是 DUB 抑制剂,但能防止泛素化蛋白被降解 |
三条必须遵守的规则
第二,NEM 要留对照。NEM 是烷基化剂,它会修饰蛋白上的半胱氨酸,包括抗体的。如果你的抗体对烷基化敏感,IP 效率会下降。所以必须做一组"有抑制剂"和一组"无抑制剂"的平行对照,证明抑制剂的加入没有影响 IP 本身。PR-619 没有这个问题(它不共价修饰底物),这是它作为首选的主要原因。
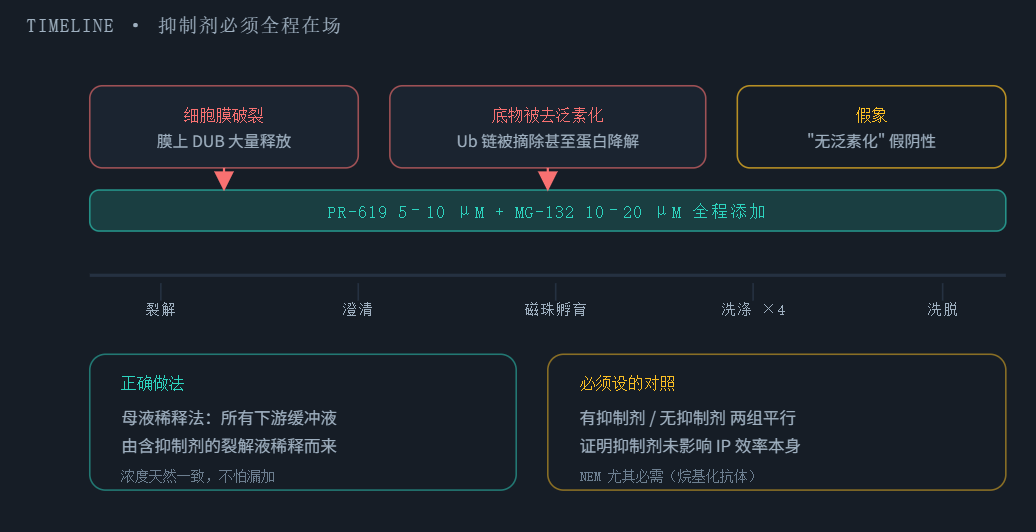
图 3 · 泛素化 Co-IP 中去泛素化酶的破坏窗口。细胞裂解的瞬间,膜上的 DUB 大量释放,它们在后续长达数小时的孵育与洗涤中持续工作,把泛素链从底物上摘掉。红色标注的是破坏发生的时间段,青色横条是抑制剂需要覆盖的完整区间——注意它必须一直延伸到洗脱,中途任何一次换液都是漏洞。
smear 带的两种可能,不要急着高兴
跑出来一条从 60 kDa 拖到 200 kDa 的 smear 带,很多人第一反应是"泛素化成功"。但 smear 其实有三种来源:(1)真正的多聚泛素化链;(2)蛋白在裂解后被降解形成的降解梯度;(3)交联剂造成的非特异高分子交联。
区分方法很直接:平行做一组"加了 DUB 抑制剂 vs 没加"的对照。如果加了抑制剂之后 smear 明显减弱或变窄,说明原来的 smear 主要来自降解;如果加了抑制剂 smear 反而更清晰、更高,说明那才是真实的泛素化修饰信号。同时用抗泛素单克隆抗体(如 FK1 或 P4D1)做一次 IP-泛素,可以直接确认。
6、洗涤强度:一条盐浓度梯度能省三周时间
搜"COIP 洗涤 盐浓度 优化 背景高"——这是 Co-IP 领域搜索量最大的问题之一。因为它没有标准答案:背景高说明要洗得更狠,但信号弱说明要洗得更轻,而你事先并不知道哪个是瓶颈。
解法是别猜,去做一条梯度。
| 洗涤条件 | NaCl | 去污剂 | 预期效果 | 什么时候用 |
|---|---|---|---|---|
| 极温和 | 120–150 mM | 0.05% NP-40 | 保留最弱互作,背景高 | 信号弱但干净,先确认有没有信号 |
| 温和 | 150 mM | 0.1% NP-40 | 默认起点 | 绝大多数常规 Co-IP |
| 中等 | 250–300 mM | 0.1–0.2% NP-40 | 背景下降,弱互作开始损失 | 背景偏高、信号尚可 |
| 严格 | 400–500 mM | 0.1–0.5% Triton/Tween | 背景大幅下降,中等互作保留 | 背景很脏、确信互作较强 |
| 末次高盐 | 500 mM | +0.1% SDS 或 0.5% Tween | 专杀"黏在磁珠上"的那批蛋白 | 针对顽固背景的最后手段 |
梯度实验怎么设计最省事
不要一次洗五次分别跑胶,那要五次曝光五次比较。更好的做法是一次 IP,然后分成四份,分四次洗,每次洗完分别留样:
- 洗第 1 次的洗涤液 → 单独保存(这是"洗掉的最松的背景")
- 洗第 2 次 → 保存
- 洗第 3 次 → 保存
- 第 4 次洗完后 → 洗脱,跑胶
然后把四个洗脱/洗涤样品一起跑胶。你会看到一条非常清晰的曲线:洗涤液里蛋白量逐次下降,到第 3–4 次基本见底——这就是你的信号在洗第几次的时候被洗掉了。如果第 1 次洗出来的样品里就已经有大量靶蛋白条带,说明互作太弱或者根本不存在,不用再往下折腾了。
洗不掉的那部分背景,从别处找
如果你的背景对洗涤强度完全不敏感(洗到 500 mM 还在),那它多半不是"非特异结合",而是别的问题:
- 磁珠本身脏。换一批磁珠,或者用空珠对照看看裸磁珠拉下来什么。新磁珠第一次用前一定要做空珠洗脱跑胶。
- 抗体被磁珠非特异吸附后,又非特异地吸附了大量蛋白。解法是先把抗体和磁珠预结合并交联固定,再加到裂解液里,让抗体在接触到复杂裂解液之前就已经"武装完毕"。
- 目标蛋白本身形成了高分子自聚集。某些蛋白在裂解液里会自发聚集,被磁珠一起捞上来。解法是降低裂解液浓度、加 0.1% Triton、或者在 4℃ 环境下全程缓慢操作。
- 样品本身太脏(血清、胎盘组织、降解严重的样本)。这类样本建议先做一次预清除:用裸磁珠和裂解液孵育 30 分钟,把非特异吸附物先去掉。
7、洗脱与质谱前处理:磁珠残留肽段怎么剔除
搜"COIP 质谱鉴定 样品准备 上机"的人,多半已经走到"样品送出去了,结果全是磁珠和抗体的肽段"这一步。这一节讲怎么把那些注定会出现的假阳性从一开始就压下去。
洗脱方式的选择
| 洗脱方式 | 条件 | 适用 | 代价 |
|---|---|---|---|
| SDS 上样缓冲液煮沸 | 1× Laemmli,95℃ 5–8 min | WB 检测,最常用 | 抗体也被洗脱下来,重链轻链全带;送 MS 完全不可行 |
| 低 pH 甘氨酸洗脱 | 0.1–0.2 M 甘氨酸 pH 2.6,室温 10 min,立即中和 | 需要保持蛋白天然态、或送 MS | 蛋白浓度偏低;必须马上中和到 pH 7–8,否则蛋白变性沉淀 |
| 尿素 / 硫脲缓冲液 | 8 M 尿素 ± 2 M 硫脲 | 质谱前溶解胶带、蛋白定量 | 不可用于活性实验;需后续稀释复性 |
| 交联后酶切 | BS³ 固定后用交联肽段酶切体系 | 需要保留复合物完整性上机的场景 | 技术门槛高,通量低 |
质谱样品准备的三个关键动作
第一,磁珠要做空白对照,且要上机。把只经过 IP、洗涤、洗脱,但没有上样液变性的磁珠样品,和真正的 IP 样品一起送质谱。这样质谱数据里就能直接看到"磁珠 + 抗体"的肽段清单,扣掉它们。很多商业公司的报告会默认扣除,但如果你的样品里抗体用量特别大或背景特别复杂,最好还是自己带上对照。
第二,样品必须彻底除盐和去胶。盐会在离子喷雾阶段抑制信号,残留的 SDS 和去污剂会干扰酶解。上机前用 C18 固相萃取柱脱盐是最标准的做法,同时能去掉一部分低分子量的游离生物素和核苷酸——尤其是脱硫生物素标记体系,游离生物素会严重抑制质谱。
第三,提前想好备选思路。如果靶蛋白丰度低但你确实想找到它的互作伙伴,除了常规 IP-MS,还可以考虑:
- TAP(串联亲和纯化):给诱饵蛋白打两个标签(FLAG + HA),第一次 IP 用 FLAG,洗脱后第二次用 HA,理论上能去除一抗带来的污染。代价是必须构建双标签细胞系或转基因材料,工作量翻倍。
- 用标签抗体替代一抗做 IP:如果你能接受在细胞里表达 FLAG 标签的诱饵蛋白,用抗 FLAG 磁珠做 IP,样品里就不会有任何抗体的肽段。这是目前最干净的做法。
- 提高诱饵蛋白的表达量。听起来平凡,但确实是提高 IP-MS 命中率的最高杠杆。很多项目失败的原因只是"诱饵表达量太低,1% 的细胞数拉不出足够的复合物"。
别在同一个实验里同时用抗体 IP 和标签 IP
如果你的 IP 用的是一抗,那么质谱结果里一定会出现该抗体的重链和轻链肽段,而且因为抗体的量是纳摩尔级的、它结合的蛋白量远超目标蛋白,这些污染肽段通常会占据搜索结果的前列。很多实验室的解决办法是在数据分析时把已知抗体的序列加进"排除列表",但更彻底的做法还是从一开始就用标签体系。
8、结果判读:什么算阳性,什么只是共沉淀
这一节可能是整篇笔记里最该被反复看的部分。因为最危险的不是实验失败,而是实验"成功"了,但结论是错的。
三个层次,别混着说
- 共沉淀(co-precipitation):A 和 B 在同一条泳道里出现了。这只说明它们在同一坨东西里。
- 复合物(complex):A 和 B 确实处在同一个蛋白复合物中,但可能是通过第三个蛋白 C 搭桥的。
- 直接互作(direct interaction):A 直接结合 B,不依赖 C。这只能由体外重组实验证明——GST pull-down、His pull-down、SPR、ITC、BLI 之类。
所以在论文里写"Co-IP 证明了 X 与 Y 直接互作",严格来说是不成立的。审稿人如果较真,会要求补一个体外互作实验。
Co-IP 阳性只能证明"它们在同一坨里"。想证明"它们真的牵着手",你得把它们从细胞里拿出来,放到一支试管里,单独碰面。—— 所以后续的 GST pull-down 不是可选项,而是证据链的必需品
阴性结果不能直接下结论
IP 泳道里没看到候选蛋白,可能的原因至少有六个:
- 裂解液去污剂太狠,把弱互作拆了;
- 抗体不识别天然构象(只认变性后的表位);
- 候选蛋白表达量太低,被洗掉了;
- 孵育/洗涤条件太严苛;
- 互作需要特定辅因子或翻译后修饰,而你的裂解条件把它去掉了;
- 互作是瞬时的、且只在特定时间窗存在,你的取样时机不对。
这六条里,第 2 条最容易被忽略。判断一支抗体能不能做 IP,看的是它的应用验证列表里有没有明确写"IP"或"IP/IF"——很多抗体页面只写 WB、IHC,那它做 IP 的成功率就有风险。如果 IP 一直拉不到目标蛋白,换一支抗体往往比调一百个参数管用。
提升结论强度的三件事
- 反向 Co-IP:换一支抗体从另一头拉一次,两个方向都成立,结论强度完全不同。
- 体外重构验证:GST pull-down 直接证明直接互作。
- 功能相关性验证:敲低其中一个蛋白,另一个的表型应随之变化。
9、走完一遍的检查清单
下面这份清单是我每次正式做 Co-IP 都会过一遍的。打印出来贴在实验台旁边,比任何一篇 protocol 都有用。
开裂解前
- 裂解液、磁珠洗涤液里都加好了蛋白酶抑制剂(磷酸蛋白还要加磷酸酶抑制剂;泛素化实验加 PR-619 + MG-132)
- 所有缓冲液、母液、耗材都在冰上或 4℃ 预冷
- 一抗确认过有 IP 级验证,抗体量按 2–5 μg / mg 总蛋白准备
- 磁珠量按 100 μL / 1 mL 裂解液,提前用 PBS 洗三次
- 已规划好 IgG 对照的等摩尔量、Input 的上样比例
做实验时
- 裂解冰浴 20–30 分钟,不超过 30 分钟;离心 14,000 × g / 15 min / 4℃
- 取 Input 单独保存(5–10%),剩余样品先用裸磁珠预清除 30 分钟
- 一抗 4℃ 孵育过夜(强互作可缩短到 4 h),用翻转摇床不用水平摇床
- 磁珠孵育 2–4 h,4℃ 旋转;磁力架分离 1 min
- 洗涤 4–5 次,每次 4–5 min,4℃,最后一次可提盐到 400–500 mM
- 洗涤液每次彻底吸干再重悬,但不要吸到磁珠
- 洗脱用 1× Laemmli,95℃ 5 分钟(不要煮到 10 分钟以上)
判读与交付
- Input、IgG、IP、Marker 四条泳道在同一张膜上
- IgG 对照泳道能看到抗体重链/轻链(否则对照无效)
- 候选互作蛋白的带在 IgG 泳道中确实不存在
- 给了 Input 与 IP 的灰度比值,不只是"有条带"
- 阴性结论没有建立在高盐洗涤条件上
- 文字表述用的是"共沉淀/复合物",没有越级写"直接互作"
Co-IP 是个看起来简单、实际上极难做干净的技术。它难的地方不在于"拉下来",而在于证明你拉下来的那一坨东西不是你自己造出来的。抗体会拖背景,磁珠会粘蛋白,裂解液会拆弱互作,DUB 会摘泛素链——每一个环节都在往你的结果里掺水。
所以真正值钱的从来不是"IP 出了条带"这句话,而是你为了排除这些可能性做了哪些对照。审稿人、导师、同行,看的其实都是这一层。
下次再遇到"Co-IP 做不出来",先别急着换试剂盒。按上面这张清单,从裂解液开始一格一格地过,绝大多数问题在第一格就现形了。
最新动态
-
11.04
DNA Pulldown避坑指南:从探针设计到质谱送样的零翻车实操手册
-
11.04
别再乱换试剂盒!Co-IP失败90%的坑,都藏在裂解前的样品制备里
-
11.04
别再盲目抄GAPDH、乱套2^-ΔΔCt公式!qRT-PCR从逆转录细节到统计规范的避坑手册
-
11.04
别再把DAP-seq错当ChIP-seq平替!从HaloTag表达质控、文库参数优化到证据链搭建的全流程
-
10.16
当Cq值不能直接比:荧光定量PCR中被误用的六个假设
-
10.16
噬菌体展示的工程学真相:库容、遗传漂移与淘洗压力之间的三角关系
-
10.16
CUT&Tag的真实门槛:从"一万个细胞起"到"可信图谱"之间那些没人写在protocol里的失败
-
10.16
ChIP-seq实验设计的六道关口:从交联参数到生物学结论之间的断层带
-
10.15
酵母双杂交筛库的质量控制:从诱饵可用性到阳性克隆归一化的实战判据
-
10.15
酵母质粒小提的性能边界:破壁效率、纯度诊断与下游用途匹配
 X