DNA Pulldown避坑指南:从探针设计到质谱送样的零翻车实操手册
先分清:DNA pulldown 能给你什么结论
DNA pulldown 又叫 DNA pull-down、DNA affinity pull-down、或者 DNA 亲和纯化。它和 RNA pulldown、蛋白 pulldown 是同一套逻辑的三个变体:用一个带标签的"饵",从一锅大杂烩里把跟它结合的东西捞出来。
DNA 版本里,饵是一段生物素标记的 DNA 片段,被捞出来的是与之结合的蛋白质。捞完之后,检测方式只有两种:
- Western blot:已知候选蛋白,验证它结合不结合。目标是"证明"。
- 质谱:不知道会结合谁,全谱筛查。目标是"发现"。
搞清楚你要做哪一个,后面的实验设计会完全不同。做验证(WB),探针可以短、可以精、可以只做两三个条件;做筛查(MS),探针要长、要覆盖更多潜在位点、对照组的设计也更复杂。
DNA pulldown 证明的是"这个蛋白在体外能结合这段 DNA"。它不能证明结合发生在细胞的哪个位置、什么时间、什么生理条件下。这三件事只能靠 ChIP / ChIP-qPCR 和表达实验来回答。—— 把体外结论写成体内结论,是这个领域最常见的翻车方式
还有一条必须先划清的线:DNA pulldown 本身无法区分"直接结合"和"间接结合"。
这一点常被误解。有人会问:"pulldown 用的蛋白是细胞裂解液,里面全是各种蛋白,如果 A 通过 B 间接结合 DNA,不就被一起拉下来了吗?"——没错,确实会。所以严格地说,DNA pulldown 证明的是"在蛋白复合物的层面上存在结合"。
要证明直接结合,唯一的办法是用纯化的重组蛋白做 pulldown——一个纯化的 TF + 一段 DNA,如果能拉出信号,那就是直接结合。这是很多人漏掉的一步,也是审稿人爱问的一问。
1、原理:生物素-链霉亲和素为什么这么强
搜"DNA pulldown 原理 生物素标记探针"对应的核心化学,是一对 famously 强的非共价相互作用:生物素(biotin)与链霉亲和素(streptavidin)。
它的解离常数大约在 10−15 M 量级,比多数抗体-抗原结合还要强几个数量级。这个"太强"既是优点也是麻烦:
- 优点:结合几乎不受 pH、盐浓度、温度影响。你的结合缓冲液可以随便调盐,不会把探针从磁珠上拽下来。
- 麻烦:洗脱极其困难——你几乎不可能用温和的竞争把生物素化的 DNA 从链霉亲和素上洗下来。所以整个流程的设计逻辑是"一次装上,就不下来":先把探针牢牢装在磁珠上,中途不打算取下来,最后靠 SDS 煮沸或者高盐一次性把整条复合物拆开带走。
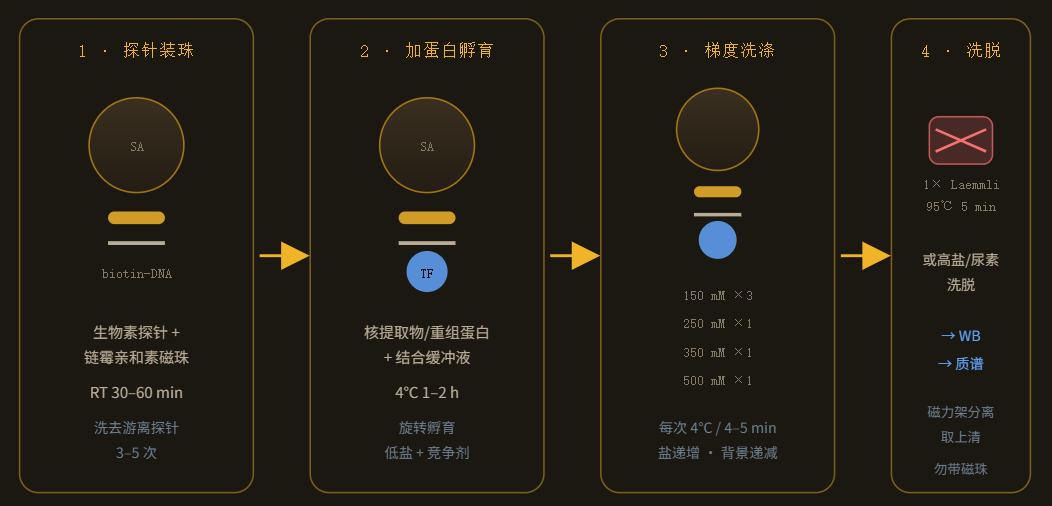
图 1 · DNA pulldown 的四步主流程。关键设计逻辑是:探针先装到磁珠上并洗去游离的生物素 DNA,然后才加入蛋白样品。因为生物素-链霉亲和素的结合几乎不可能中途逆转,一旦装配好,中间就不打算拆开,最后用 SDS 煮沸把"蛋白 + 探针"整体从磁珠上带走。理解这个单向逻辑,就不会在"要不要中途把探针洗下来"这类问题上纠结。
为什么推荐脱硫生物素(desthiobiotin)而不是普通生物素
普通生物素与链霉亲和素的结合极强,唯一的"解脱"手段就是煮沸或高盐。但脱硫生物素(desthiobiotin,也叫 desthiobiotin / DTB)的结合强度要弱 104–105 倍,因此可以用过量游离脱硫生物素在温和条件下把探针从磁珠上竞争下来。
这个特性在两个场景里非常有用:一是需要保持蛋白复合物完整地洗脱(比如做活性测定);二是需要先洗脱再电泳的方案,避免生物素标记寡核苷酸在胶上的迁移异常。做常规 WB 的话,普通生物素完全够用,而且更便宜。
2、探针设计:长度、标记位置与双链完整性
搜"DNA pulldown 探针设计 长度 标记方式"对应的操作细节,直接决定结合效率和特异性。
长度:两种策略,取决于你要做什么
| 探针类型 | 长度 | 设计方式 | 适用 |
|---|---|---|---|
| 靶向验证型 | 20–50 bp | 化学合成双链寡核苷酸,含核心结合位点 | 已知 motif、验证单个 TF 是否结合 |
| 启动子验证型 | 100–200 bp | PCR 扩增,含核心位点 + 两侧各 5–10 bp 侧翼 | 验证某个启动子区域的整体结合 |
| 启动子筛选型 | 200–500 bp(甚至更长) | PCR 扩增或酶切产物 | 筛查型 pulldown + 质谱,找结合该调控区的所有蛋白 |
为什么验证型要短?因为片段越短,非特异结合的概率越低。如果你的探针只有 25 bp,那么任何能识别该序列的蛋白都会结合——这个特异性恰恰来自序列本身。而如果探针是 500 bp 的启动子片段,那其中可能包含十几个潜在的结合位点,几十种蛋白都可能以不同程度结合,背景自然就上来了。
标记位置:末端标记 vs PCR 标记
生物素标记有几种做法,各有取舍:
- PCR 标记(引物 5' 端带生物素):最常用,一次 PCR 同时得到标记产物。缺点是只有 5' 端被标记,双链的另一端没有。这会影响结合——因为很多蛋白结合 DNA 时需要双链完整结构。
- 末端标记(TdT / 末端转移酶加生物素-dUTP):能在 3' 端加标记,同样是单端。
- 内部标记(含生物素的 dNTP 掺入 PCR):双链的两条链都带标记,双链完整性最好,但会让探针全长都"发亮",非特异结合位点增多,背景偏高。
- 化学合成带生物素的寡核苷酸,然后退火成双链:两条链各带一个 5' 标记,是验证型实验的理想方案——双链完整 + 标记在两端 + 序列完全可控。
一个必须做的一致性检查
如果你的实验组和对照组用不同方式标记的探针,那它们的差异就说不清是来自"序列"还是"标记方式"。所以:
- 突变探针对照必须用和实验组完全相同的标记方式和长度,只改动核心 motif 的几个碱基。
- 不相关探针对照也应该长度相当、G/C 含量相近,否则 GC 差异本身就会造成结合强度差异。
- 如果探针是 PCR 扩增的,做完 PCR 一定要凝胶回收纯化。游离的引物和 dNTP 残留会占用磁珠上的链霉亲和素位点,还可能带来非特异结合。
双链退火:温度比什么都重要
化学合成的两条寡核苷酸退火成双链时,退火温度比浓度更关键。常规做法是从 70℃ 缓慢降温到室温;如果担心二级结构严重,可以升到 95℃ 后缓慢降温。退火不充分的探针(大量单链)会带来两个后果:一是结合效率低,二是单链更容易产生非特异的静电结合。
验证双链形成的最简单方法是跑一板非变性 PAGE:应该看到一条清晰的单一条带,如果还有明显的拖尾或两条带,说明退火不干净。
3、磁珠预结合:这一步做扎实,后面少一半麻烦
搜"DNA pulldown 链霉亲和素磁珠 预结合 洗涤"对应的操作,看起来简单,实际上是整个实验里最容易偷懒、也最容易出事的一步。
为什么要"先装探针再洗"
正确顺序是:
- 磁珠用结合缓冲液或 PBS 洗 3 次,去掉保存液
- 加入生物素探针,室温或 4℃ 旋转孵育 30–60 分钟
- 洗涤 3–5 次,彻底洗去未结合的游离探针
- 此时磁珠上只挂着 DNA,是干净的"饵"
- 再加入蛋白样品孵育
如果顺序反了——先把蛋白和 DNA 一起孵育,再加磁珠——会出现两个麻烦:一是磁珠上的结合位点会被游离 DNA 竞争占用,二是洗涤时游离蛋白和磁珠非特异结合产生的"垃圾"会一起被拉下来,背景明显变脏。
洗涤预结合磁珠时的一些细节
- 洗涤次数:3–5 次。每次都要充分重悬再分离,不然残留液里全是未结合的探针。判断洗干净的标志是:最后一次洗涤液在紫外下 260 nm 无明显吸收。
- 洗涤液成分。用结合缓冲液洗(而不是纯 PBS),这样磁珠上的离子环境与后续反应一致,避免 pH 或盐浓度突变导致探针构象变化。
- 磁珠的量。常见推荐是每 1 mL 蛋白样品用 20–50 μL 磁珠悬液。磁珠太多,背景会等比放大;太少,探针装不下、结合位点不够。
- 不要让磁珠干燥。链霉亲和素磁珠一旦干燥变性,探针装不上去。所有操作保持磁珠在悬液状态,磁力架上吸完上清后立刻加下一步缓冲液。
磁珠封闭:加不加 BSA / 脱脂奶粉
加。BSA 或脱脂奶粉封闭磁珠表面未结合的链霉亲和素和裸露的磁珠表面,可以显著降低非特异蛋白吸附。很多 protocol 会建议在结合缓冲液里加 0.5–1% BSA 或 5% 脱脂奶粉。
但要注意一个例外:如果你要检测的靶蛋白本身是结合 BSA 或 albumin 的蛋白(有些细胞因子就是),BSA 封闭会跟你的靶蛋白竞争磁珠位点。这种情况下改用 5% 脱脂奶粉,或者用无关的阻断蛋白。
04
核提取物:你的"诱饵蛋白"到底从哪来
搜"DNA pulldown 核提取物 制备 质量控制"对应的是蛋白样品这一端。DNA pulldown 有两种完全不同的蛋白来源,选哪个直接决定结论能说到什么程度。
| 蛋白来源 | 能证明什么 | 不能证明什么 | 适用 |
|---|---|---|---|
| 核提取物(或总蛋白) | 细胞里存在能与该 DNA 结合的蛋白(含通过复合物间接结合的) | 不能区分直接结合与间接结合 | 筛查性 pulldown、发现候选蛋白 |
| 纯化重组蛋白 | 直接结合,且可定量测亲和力 | 不能反映生理条件下的修饰与协同 | 验证直接互作、测 Kd、EMSA 平行对照 |
核提取物的制备要点
如果你用核提取物,几个细节直接决定成败:
- 盐浓度是第一个关键旋钮。核提取常用 150–300 mM KCl 或 NaCl。盐太高,蛋白和 DNA 的非特异静电结合被抑制,但弱结合也断了;盐太低,非特异结合暴增。建议先做 100 / 150 / 250 mM 三组对照,一次定标。
- 不要用 DTT。还原剂会破坏蛋白的三维结构,影响结合活性。如果你的结合依赖二硫键(比如某些胞内受体是二聚体),DTT 会直接废掉这个实验。需要的话用 β-巯基乙醇加在最后一步的洗脱里。
- 蛋白酶抑制剂必须新鲜。核提取物里的蛋白酶活性不低,尤其是核蛋白降解快。抑制剂的失效会让你的"TF 条带"莫名其妙变弱。
- 加糖原或 BSA 作为载体:浓度很低时,蛋白会吸附在管壁上,回收率急剧下降。加 0.1–1 mg/mL 糖原(或者 BSA)能显著改善低浓度样品的回收。
质控:跑一次 SDS-PAGE 就够
不要跳过这一步。取 20–30 μg 核提取物跑胶,用银染或荧光染(考马斯对低丰度蛋白不够敏感),你至少要能确认:
- 样品里确实有蛋白,且不是完全降解的碎片
- 你的目标 TF 分子量位置有东西(即使丰度很低也没关系)
- 没有明显的高分子量聚集(那是蛋白酶降解 + 聚集的信号)
Input 一定要在 WB 里体现
pulldown 的 WB 图里,必须有 Input 泳道——加样量通常 5–10%(20–50 μg),它证明"你的靶蛋白在样品里存在且量足够"。没有 Input 的 pulldown 图是没有意义的,因为你无法区分"没结合"和"样品里根本没有"。
另外,不要用内参(β-actin、GAPDH)去定量 pulldown 泳道。pulldown 泳道里的蛋白总量本来就不均等,加了内参只会误导。Input 泳道可以用内参做质控。
05
洗涤梯度:一条从 150 到 500 mM 的爬坡
搜"DNA pulldown 洗涤梯度 盐浓度 优化"——这跟 Co-IP 里的逻辑完全一样,但 DNA pulldown 有个特殊之处:洗涤强度直接决定了"结合"是序列特异的还是静电的。
原因是这样的:DNA 磷酸骨架带强负电,蛋白与 DNA 的非特异结合有很大一部分是静电性的。而高盐会屏蔽静电作用。所以:
- 低盐洗:特异性结合和静电结合都保留 → 背景高
- 高盐洗:静电结合被大量洗掉,特异性结合保留 → 背景低
这个关系比 Co-IP 更陡、更有用。因为如果你观察到一个信号在 250 mM 还在、500 mM 消失,那它多半不是静电粘连;但如果它在 150 mM 就没了,那很可能只是弱静电结合。
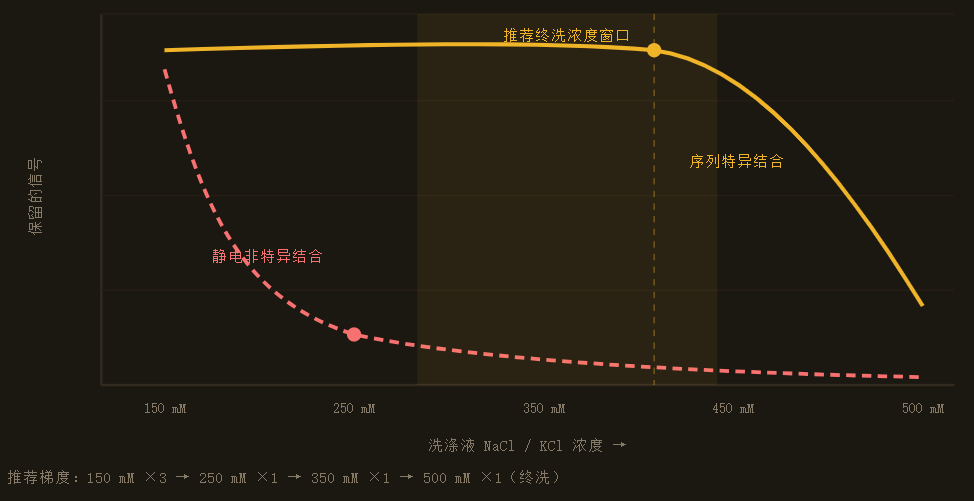
图 2 · 洗涤盐浓度与两类结合的关系。红色虚线是非特异静电结合,它随盐浓度上升迅速衰减;橙色实线是序列特异结合,能撑到更高的盐浓度才崩塌。两条曲线之间的窗口,就是能保留真信号又压住背景的终洗浓度。对 DNA pulldown 而言,这个"分离度"比 Co-IP 更明显,所以梯度实验值得做。
推荐的分级洗涤方案
| 次序 | 缓冲液 | 次数 / 时长 | 目的 |
|---|---|---|---|
| W1 | 结合缓冲液(低盐,如 150 mM) | 2–3 次 / 4–5 min | 洗掉绝大多数未结合和松散结合的蛋白 |
| W2 | 250 mM NaCl + 0.1% 去污剂 | 1 次 / 4–5 min | 压静电结合 |
| W3 | 350 mM NaCl + 0.1–0.2% 去污剂 | 1 次 / 4–5 min | 进一步去背景 |
| W4 | 500 mM NaCl(或高盐 + 0.1% SDS) | 1 次 / 4–5 min | 终洗,杀掉"黏在 DNA 上"的蛋白 |
如果信号在梯度中途就没了
如果你的目标蛋白在 250 mM 那一洗就消失了,不要继续往上加盐,而是回头看:
- 结合缓冲液的离子强度是不是太高了?很多 TF 的结合需要特定浓度的 KCl(50–150 mM 是常见区间),太高会直接抑制结合。
- 去污剂浓度是不是太高?0.5% 以上的 NP-40 对很多蛋白- DNA 结合是破坏性的。降到 0.05–0.1%。
- 金属离子:某些 TF(特别是锌指类)需要 Zn²⁺,结合缓冲液里通常要加 1–5 mM MgCl₂ 或 ZnCl₂。缺了金属离子,结合会弱到测不出来。
- 孵育时间够不够:弱结合需要更长时间,1 小时不够就试 2 小时甚至过夜。
06
压制非特异:封闭剂与 poly(dI-dC) 的用法
搜"DNA pulldown poly dI-dC 非特异性竞争 封闭"对应的两个经典手段。它们的作用机制不同,适用场景也不同,实际用起来经常需要配合。
poly(dI-dC):竞争 DNA 骨架上的静电位点
poly(dI-dC) 是一段人工合成的双链 DNA,由无序列信息的随机碱基组成(dI-dC 重复)。它能抢占蛋白与 DNA 磷酸骨架的非特异静电结合位点,但因为它没有可识别的特异序列,所以不会跟你的目标结合竞争。
- 浓度范围:0.05–0.5 μg/μL。常用起点 0.1 μg/μL。
- 加的时机:要在加探针之前加,先让竞争 DNA 把非特异结合蛋白"占住",再加入你的标记探针。
- 过量是危险品:poly(dI-dC) 加太多会把你真正的特异结合也竞争掉,表现为信号变弱。出现"加了反而更弱",就往回退浓度。
- 用核提取物时尤其重要:粗提物里成百上千种蛋白都带 DNA 结合能力,不加竞争剂基本没法做。
BSA / 脱脂奶粉:封闭磁珠和管壁
它们的封闭对象不同:
- BSA 或脱脂奶粉:主要封闭磁珠表面和塑料管壁,减少蛋白在这些非生物界面的非特异吸附。浓度 0.5–1% BSA 或 5% 脱脂奶粉。
- poly(dI-dC):主要竞争DNA 骨架上的静电结合位点。
所以正确的组合是:BSA 封闭磁珠 + poly(dI-dC) 竞争 DNA 骨架,两个都要,不是二选一。
一个必须记录的细节:脱脂奶粉不能用在所有场景
脱脂奶粉含有-casein,而 casein 本身是一种磷蛋白。如果你的实验体系里有抗磷酸化抗体,或者你要检测的是磷酸化底物,脱脂奶粉会贡献背景信号。另外,脱脂奶粉里的蛋白可能非特异地结合某些蛋白(比如含磷酸化位点的靶蛋白会被 casein 吸附)。
更保险的做法是:封闭磁珠表面用 BSA,结合体系里加 poly(dI-dC) 和纯化的无关蛋白(比如 albumin 或 IgG)。这样每一步的干扰源都是清楚的。
去污剂:加多少是个矛盾
去污剂的作用是减少蛋白聚集和蛋白对蛋白的"黏连",但同时会破坏弱的蛋白-DNA 结合。0.1% NP-40 或 Triton X-100 是常见的平衡点。如果你的信号弱,可以试着降到 0.05% 甚至不加;如果背景高,提到 0.2–0.5%。
另一个务实的技巧:在洗脱前加一次"高盐 + 去污剂"的猛洗(例如 500 mM NaCl + 0.5% Tween-20),专门用来清掉那些"静电性黏附"的蛋白。这一步对显色背景的改善往往非常明显,而且因为强特异结合通常能扛住 500 mM,所以信号损失有限。
07
特异性三件套:突变探针、冷探针、不相关探针
搜"DNA pulldown 突变探针 冷探针竞争 特异性"——这是把"我拉下来一条带"升级成"这条带是序列特异结合"的核心证据链。
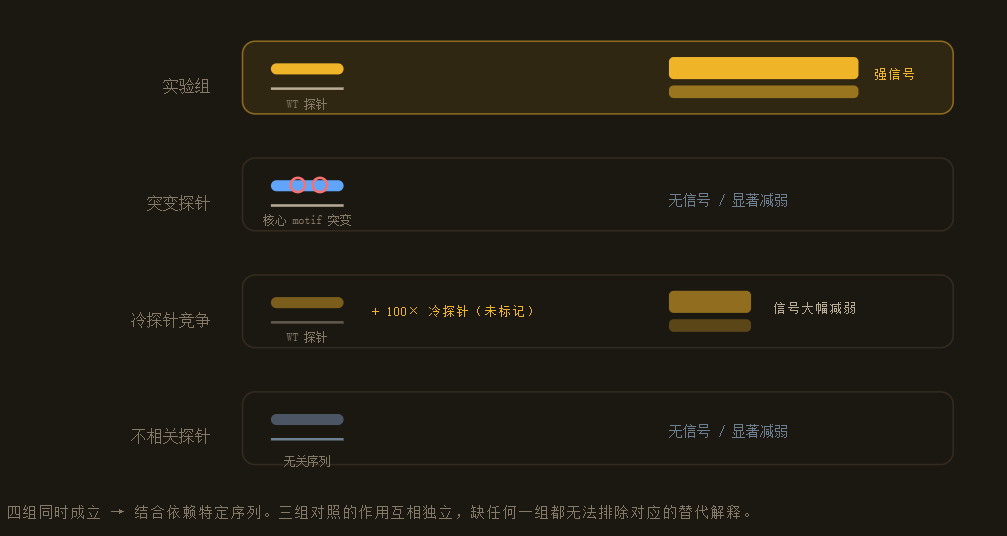
图 3 · 特异性三件套的预期结果。实验组(野生型探针)出现强信号;突变探针组信号消失或大幅减弱,说明结合依赖核心 motif;冷探针竞争组信号被大幅压低,说明结合位点被过量未标记探针抢占;不相关探针组无信号,说明不是探针骨架的通用吸附。四组同时成立,才能说"这是序列特异的结合"。
三组对照各自排除什么
- 突变探针:排除"结合跟序列无关,只是跟 DNA 这个化学分子有关"。做法是把核心 motif 内的 2–3 个关键碱基做保守替换(比如把 G 换成 A 而不是 C),关键是保持 GC 含量和整体结构相近,否则你测到的差异可能来自 GC 含量改变而非 motif 被破坏。
- 冷探针竞争:排除"结合只是弱亲和力,靠浓度堆出来的"。加入 50–100 倍摩尔量的未标记同序列探针,如果标记探针的信号明显下降,说明结合是有限数量的位点被饱和,而不是无差别吸附。竞争比用 10× 通常更保险。
- 不相关探针:排除"任何双链 DNA 都能结合"。这一组常常被省略,但它是最容易做、也最能排除系统性错误的一组。
顺序问题:先做哪一组
如果你的样本很珍贵、时间有限,建议的优先级是:突变探针 > 冷探针竞争 > 不相关探针。前两组的说服力最强。但如果是做筛查型 pulldown(拉一堆蛋白去质谱),那么突变探针对照组是必须做的,因为你要把突变组和实验组的差异蛋白列表做对比,才能筛出真正序列依赖的蛋白。
做质谱时的对照设计
如果 pulldown 产物要送质谱,对照组的设计逻辑会变——不再是"看某个已知蛋白还在不在",而是"用差异分析找出哪些蛋白依赖这个序列"。
- 至少三组:实验组(WT 探针)、突变探针组、以及磁珠空白组(只装探针,不加蛋白样品;或加蛋白不加探针)。
- 每组至少 3 个生物学重复。质谱的统计功效靠重复数支撑,两个重复做出来的差异蛋白列表是不可信的。
- 样品量要够。筛查型 pulldown 通常需要 500 μg 以上的核蛋白,因为你要鉴定的是低丰度的结合蛋白。样品不够,检出限之外的东西全都看不到。
洗脱与 Western blot 判读:几个容易翻车的点
洗脱这一步看似简单,但有几个细节直接影响最终条带的清晰度。
洗脱方式。最常用的是 1× SDS 上样缓冲液加热至 95–100℃ 煮 5–10 分钟,让复合物从 DNA 和磁珠上彻底解离。煮沸时间不要超过 10 分钟——时间过长会让蛋白发生降解,表现为胶上出现越来越弥散的拖尾,而不是干净的条带。如果你做的是磷酸化蛋白的检测,还要额外加磷酸酶抑制剂,防止洗脱过程中蛋白被去磷酸化。
磁珠残留是最常见的污染源。洗脱后磁力架分离时,如果上清里带进了哪怕一点点磁珠颗粒,跑胶时会在条带位置留下一条贯穿全泳道的竖线。这条竖线会盖住所有泳道的数据,非常致命。操作上要"吸上清时宁少勿多",宁可少吸 5 μL,也不要碰到磁珠。
上样量不要贪多。pulldown 洗脱产物的蛋白浓度通常很低,而残余的去污剂和盐会拖慢迁移、造成条带模糊。建议先用荧光染(比考马斯灵敏得多)评估浓度,再决定上样量。宁可多跑几块胶做梯度,也不要一次上太浓导致所有条带糊成一团。
抗体的选择。做 pulldown 的 WB 时,目标蛋白的抗体如果只验证过 WB 而没验证过 IP/IP-IF,其对天然构象的识别能力是未知的。如果反复拉不到,先换一支抗体,而不是反复调条件。
一个常见但错误的"补救"做法
有些实验者在信号太弱时,会把洗脱产物全部上样到胶上 hoping 能看到条带。这通常适得其反——上样量过大时,胶上的分辨率会急剧下降,原本能分辨的两条带会糊在一起,反而什么都看不清。
正确做法是做上样量梯度:同一份洗脱产物分别上 5 μL / 10 μL / 20 μL / 全部,跑三到四条泳道,你会在某个稀释度上找到既清晰又不丢信号的那个点。这个梯度只需要一次,之后所有实验照抄。
08
与 EMSA 怎么选,以及质谱送样的门道
搜"DNA pulldown vs EMSA 怎么选"其实是两个问题:怎么选技术,以及选定之后怎么做。
| 维度 | DNA pulldown | EMSA |
|---|---|---|
| 检测原理 | 亲和捕获 + 洗脱 + 免疫检测/质谱 | 非变性凝胶电泳分离自由探针与复合物 |
| 能发现未知蛋白吗 | 能(配质谱) | 不能(只看已知蛋白的 shift) |
| 能证明直接结合吗 | 用纯化重组蛋白时可以 | 可以(纯化蛋白 + 探针) |
| 定量能力 | 弱(半定量) | 较强(可测结合比例与 Kd) |
| 通量 | 低,但一次可拉多蛋白 | 低,一次一条探针 |
| 操作耗时 | 2–3 天 | 1 天(探针现做现用) |
| 主要失败点 | 背景高、探针标记效率、磁珠处理 | 看不到 shift、探针退火不好、蛋白活性丢失 |
选择建议
一句话版本:早期探索、不知道谁会结合,选 pulldown + 质谱;已有明确候选、要证明结合且要定量化,选 EMSA。
但更常见的实际情况是两者搭配使用,理由有两条:第一,EMSA 能提供"直接结合 + 特异性竞争 + 超移"的完整证据,这是 pulldown 给不了的;第二,两种基于不同物理原理的方法互相印证,审稿人挑不出毛病。
另外注意 EMSA 有它自己的硬性前提:你必须先知道探针序列里可能的 motif 位置。所以从顺序上说,EMSA 天然排在 DAP-seq / 生物信息学预测之后。而 pulldown 可以用一个较长的启动子片段做"盲筛",不需要事先知道 motif。
EMSA 看不到 shift 的常见原因
- 标记的探针量太少,或者探针降解了
- 结合条件太特殊(需要特定离子、辅因子、ATP)
- 蛋白样品质量差——提取量不足、蛋白降解、TF 不在核提取物里
- 样品里根本没有能结合这个序列的蛋白
- 结合 Buffer 的 pH、盐浓度、离子种类不对
- 探针退火不好,大量单链干扰了迁移
- 转膜效率低 / 曝光时间太短
建议的优化矩阵:poly(dI-dC) 浓度 0 / 0.1 / 0.25 / 0.5 μg/μL;二价离子 0 / 5 mM MgCl₂ / 5 mM ZnCl₂;甘油 0 / 5 / 10%。三个维度各跑一遍矩阵,很快就能定位问题。
质谱送样的门道
把 pulldown 产物送去质谱,有几个必须在送样前处理掉的问题:
- 除盐是必须的。盐和去污剂在离子喷雾阶段严重抑制信号。用 C18 SPE 柱脱盐,或者用 8 M 尿素 + 0.1% 脱氧胆酸钠溶解后再稀释。
- 游离生物素要清掉。脱硫生物素体系尤其要注意——残留的游离生物素会占据质谱的前体离子检测窗口,把真实肽段挤掉。SPE 纯化能同时解决这个问题。
- 磁珠空白组一定要一起送。不然链霉亲和素自身的蛋白、塑料耗材的蛋白会污染你的搜索结果。
- 样品不能太稀。质谱前用荧光染色做一下蛋白定量。浓度太低(比如 <0.1 μg/μL)基本什么都检不出来。
- 明确写清送样形式:是胶内酶解(切胶送)还是溶液酶解(整管送)。两种方式对蛋白量的要求和前处理完全不同,沟通清楚能省一周。
送质谱时最容易被忽略的一件事:样品之间的处理必须完全一致。实验组和突变组如果一个用胶内酶解、一个用溶液酶解,你拿差异蛋白列表做出来的结论是无效的。
09
交付前的自查清单
探针与磁珠
- 探针经凝胶回收纯化,无游离引物和 dNTP 残留
- 双链退火完整(可用非变性 PAGE 验证)
- 实验组与对照组探针长度、标记方式、G/C 含量一致
- 突变只改动核心 motif 的关键碱基,且保持 GC 含量相近
- 磁珠已用 BSA 封闭,洗至 260 nm 无吸收
- 探针先装磁珠、洗去游离探针,再加入蛋白样品
结合与洗涤
- 核提取物经 SDS-PAGE + 银染质控,确认目标 TF 存在
- 结合缓冲液盐浓度经过滴定,不是默认值
- poly(dI-dC) 在加探针之前加入,浓度不过量
- 洗涤按递增盐浓度梯度进行,全程 4℃
- 洗涤过程中磁珠每次都充分重悬再分离
- 洗脱前磁珠上的残余液体吸干(避免稀释洗脱产物)
对照与判读
- Input、WT、突变探针、冷探针竞争、不相关探针,泳道齐全
- Input 泳道有目标蛋白条带
- 没有用内参去定量 pulldown 泳道
- 变异探针组和冷探针竞争组的信号确实减弱(否则结论不成立)
- 结论表述限于"体外结合",未越级声称体内调控
- 送质谱时包含了磁珠空白组,且各组前处理方式一致
DNA pulldown 是个看起来很直白的实验——把 DNA 挂上去,把蛋白泡上去,洗一洗,跑个胶。但它真正的难度全在细节里:探针是不是退火了、标记方式一不一致、poly(dI-dC) 加早了还是晚了、洗涤梯度爬到哪一档、突变探针到底突了几个碱基。
这些细节没有一条能靠"照着 protocol 做"解决,只能靠一次做完梯度对照、把参数定标、之后照抄。真正拉开实验质量差距的,往往不是用了多贵的试剂盒,而是有没有在第一次做的时候把参数摸清楚。
最后提醒一句方法学上的话:DNA pulldown 的结论强度,取决于你把对照组设计得多严。三组对照齐全的 pulldown 是可信的证据;只有实验组的 pulldown 只是一张好看的膜。差异不在技术难度,在想清楚的程度。
最新动态
-
11.04
DNA Pulldown避坑指南:从探针设计到质谱送样的零翻车实操手册
-
11.04
别再乱换试剂盒!Co-IP失败90%的坑,都藏在裂解前的样品制备里
-
11.04
别再盲目抄GAPDH、乱套2^-ΔΔCt公式!qRT-PCR从逆转录细节到统计规范的避坑手册
-
11.04
别再把DAP-seq错当ChIP-seq平替!从HaloTag表达质控、文库参数优化到证据链搭建的全流程
-
10.16
当Cq值不能直接比:荧光定量PCR中被误用的六个假设
-
10.16
噬菌体展示的工程学真相:库容、遗传漂移与淘洗压力之间的三角关系
-
10.16
CUT&Tag的真实门槛:从"一万个细胞起"到"可信图谱"之间那些没人写在protocol里的失败
-
10.16
ChIP-seq实验设计的六道关口:从交联参数到生物学结论之间的断层带
-
10.15
酵母双杂交筛库的质量控制:从诱饵可用性到阳性克隆归一化的实战判据
-
10.15
酵母质粒小提的性能边界:破壁效率、纯度诊断与下游用途匹配
 X