酵母单杂交的自激活治理与假阳性闭环验证
筛库第三周,平板上浮现上百个阳性斑。挑斑、回救质粒、重新转化、点板——一夜之间全部掉光。把责任推给菌株、试剂批次或培养箱,方向通常就偏了。绝大多数失败集中在两处:筛选压力没有滴定到真正压住背景的档位;验证只做了一次定性点板就停止追问。自激活不是“有或无”的开关,而是一条可被量化的滴定曲线;假阳性也不是一个整体,而是六个来源、六套互不相同的判别动作。下文按实操顺序,从诱饵设计一路拆到闭环验证。
一、自激活的量化与治理
自激活的直观表现是:诱饵菌株在完全没有文库的情况下,仍然在筛选平板上长出菌落。治理的第一步不是加抑制剂,而是把背景拆开。常见贡献者有四类——诱饵片段自身携带的弱激活元件(酸性簇、谷氨酰胺富集区、串联重复基序);载体骨架残留序列与报告基因上游的旁路元件;酵母内源转录因子对最小启动子的非特异结合;报告基因本身的渗漏表达。四类来源的排除难度依次递增,手段也不相同,混在一起反复调浓度只会来回折腾。
量化起点是抑制浓度爬坡实验。诱饵菌株与空载体对照菌株分别活化至 OD600 约 0.5–0.6,用同体积、同稀释倍数做成 10 倍、1 倍、0.1 倍系列,点在含梯度抑制剂的同一块平板上。抑制剂按倍比递增设置六到八个档位:AbA 可用 0、50、100、200、400、800、1000 ng·mL-1,3-AT 可用 0、5、10、20、40、60、80 mmol·L-1。每档至少两个重复点,整套实验独立重复两到三次。AbA 与 3-AT 抑制浓度确定方法的关键在于提前写死判读标准——“对照菌株完全无菌落、诱饵菌株只留针尖级痕迹”才算压制成立,而不是比较斑块直径大小。
最低有效抑制浓度(诱饵被彻底压住的最低档位)确定后,工作浓度还要在其之上留出两到三个倍比档位的安全余量。原因很直接:文库转化后的平板酵母密度远高于点板验证,营养竞争、局部 pH 变化与培养后期的代谢产物都会削弱抑制效果。余量不足时,背景往往要等到培养 60 小时之后才缓慢抬头。
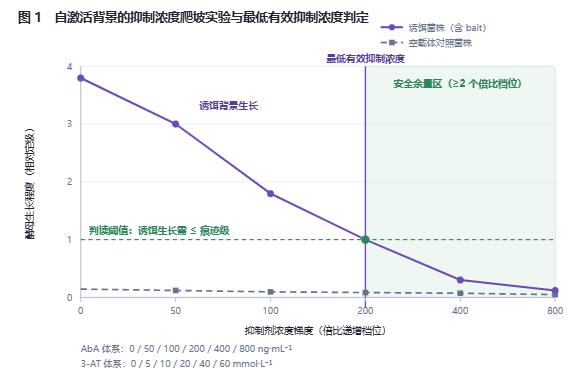
图 1:自激活抑制浓度爬坡实验。诱饵菌株随抑制剂浓度上升而生长受抑,空载体对照菌株全程维持在痕迹级;绿色竖线为最低有效抑制浓度,右侧浅绿区域为建议保留的安全余量。
遇到酵母单杂交自激活太强怎么办?按代价从低到高排序。先做截短:把诱饵从全长缩到可疑结合区间,通常能去掉大部分非特异激活序列,代价是可能连同真实结合域一起被切掉,需要重新界定保留边界。再做点突变:改掉预测的酸性簇或重复基序,代价是依赖序列层面的先验假设,成功率不稳定。最后才考虑更换报告系统,例如由 AbA 抗性改为 3-AT 营养缺陷、或改用双报告组合,代价是整套筛选条件与浓度数据全部作废、必须重新滴定。顺序不宜颠倒——换系统重做滴定的时间成本最高,而截短常常一次就能解决。
二、诱饵设计策略
诱饵片段长度是最容易失控的变量。经验边界在 200–800 bp:短于 200 bp 时,单个顺式元件的激活强度往往撑不起可检测信号,容易出现整体假阴性;长于 800–1000 bp 时,片段内通常散落多个弱激活元件,背景随长度非线性上升,此时无论怎么加大抑制剂都压不干净。若目标只是验证一个已知顺式元件,把诱饵控制在 100–300 bp 并保留元件两侧各 30–50 bp 的天然侧翼序列,通常最稳。
串联元件与多拷贝的取舍要分方向看。多拷贝同一元件确实能提高信号强度,但同时放大背景,并让筛选偏向高亲和力、低丰度的因子,反而漏掉中等强度互作。三四拷贝串联在有明确阴性对照的前提下可用;二拷贝以下通常不值得为信号强度牺牲特异性。若确实需要提高检测灵敏度,优先增加生物学重复而非增加拷贝数。
最小启动子的选择同样影响背景。含 TATA 框的短最小启动子在酵母中保真度较好,而本身带有内源激活序列的那类“最小”启动子会自行驱动报告基因转录。构建完成后先单独测一次最小启动子驱动的报告基因活性,自发活性高的版本直接淘汰,不必进入后续流程。
bait 与报告基因的整合方式决定了结果的可重复性。基因组整合(如 pAbAi 整合到 Y1HGold 的 ura3 位点)稳定性高、诱饵拷贝数固定、传代后信号漂移小,适合周期长的筛库;游离质粒(如 pHIS2 与 pGADT7-AD 共转)操作快、可随时更换,但存在质粒丢失与拷贝数波动,长周期培养后常出现同一克隆两次结果不同的情况。
至于 pAbAi 与 pHIS2 诱饵载体选择,判断依据不在使用习惯,而在筛选规模与抑制体系。需要长期保存菌株、反复筛选、追求低背景时选 pAbAi 单拷贝整合并搭配 AbA 体系;只需快速验证少量候选、更习惯营养缺陷选择时选 pHIS2 并搭配 3-AT 体系。两者不要混用抑制剂,也不要拿一套体系滴定出的浓度直接套到另一套上。
三、文库与转化
库容覆盖度决定低丰度因子能否被筛到,而它常常被默认满足。粗略估算是:若目标因子在 mRNA 中占比约 0.01%(低丰度转录因子常见量级),要保证 95% 概率至少覆盖一次,独立克隆数需达到 3×10⁴ 以上;文库中还有约 30%–50% 的空载与短插入,因此标签库容应留到 5×10⁵–1×10⁶ 个独立克隆。这不是硬性指标,但低于 1×10⁵ 时,反复筛不到目标因子通常与库容有关,而不是诱饵有问题。
导入方式在共转与接合之间取舍。共转(诱饵菌株先制感受态、再转入文库质粒)通量低,单次转化上限受感受态质量限制,但背景干净、便于定位问题;接合(文库以细菌形式与诱饵菌株交配)通量高,可一次性获得大库容,代价是操作环节多、污染风险高、筛选板上出现杂菌的概率上升。候选数量少、诱饵明确时优先共转;要做全基因组规模筛选,或考虑酵母单杂交文库筛选外包时,接合更常见。
酵母单杂交 cDNA 文库转化效率提升的瓶颈定位有固定顺序:先看感受态质量(转入已知质粒的对照效率是否达到 106 cfu·μg-1 以上),再看质粒纯度与浓度(OD260/280 是否在 1.8 附近、有无盐残留),然后才是热击或电击参数(时间、场强、恢复培养液体积),最后才是培养温度与时间。顺序颠倒会浪费大量试剂——同一批感受态反复换电击参数,通常解决不了本质问题。
插入片段长度分布需要在筛选前抽检。随机挑 24 个转化子做菌落 PCR,统计插入片段中位长度与短片段(小于 500 bp)比例。中位长度低于 700 bp,或短片段占比超过 20%,说明文库构建时的片段分级不到位,后续命中率会明显偏低,此时应重新扩增或更换批次,而不是继续往下筛。
四、筛选压力的设定
AbA 抗性体系与 3-AT 营养缺陷体系适用的对象不同。AbA 通过抑制肌醇磷酸神经酰胺合成酶起效,对多数诱饵背景压制干净、可量化滴定,适合需要严格低背景的筛选与稳定整合菌株;但它对含毒性蛋白的诱饵适配较差——诱饵本身抑制酵母生长时,AbA 与毒性叠加会让真正的阳性也长不出来。3-AT 竞争性抑制 HIS3 产物,适合以 HIS3 为报告基因、诱饵毒性不明显、或需要用组氨酸梯度做精细区分的场景。含毒性蛋白的诱饵更常在 3-AT 体系下工作,因为组氨酸与抑制剂两个维度可以独立调节。
梯度平板策略比单浓度平板更能容纳弱互作。同一批次转化液涂布到两到三块不同抑制剂浓度的平板上:低浓度板用于捕获弱互作,高浓度板用于确认强互作。先看低浓度板的菌落总数,再对照高浓度板的存活比例。若高浓度板几乎全空、低浓度板却铺满,说明浓度窗过窄,需要把工作浓度下调一到两档,或改用两段式培养。
在“抑制背景”与“不漏掉弱互作”之间取平衡,实际靠空载体与阴性诱饵两块对照板同时上机。对照板出现菌落,任何阳性结论都不成立;对照板全空而诱饵板只有零星几个菌落,才值得继续。判定弱互作的最低门槛是:在高于最低有效抑制浓度一到两档的位置仍能稳定生长,且回转验证可以重复。
平板上菌落大小与互作强度的关系经常被误读。菌落大小受生长速度、平板局部营养、涂布密度乃至克隆在平板上的位置影响,与结合亲和力之间没有稳定映射。把大菌落直接当成强互作、只挑大菌落送测序,会系统性偏向生长快的酵母克隆,而不是结合强的因子。更稳的做法是按菌落出现的时间顺序记录,把早期出现的一批全部挑出,之后再统一用梯度复核分级。
五、假阳性的来源分类与逐类排除
讨论酵母单杂交假阳性怎么排除之前,先接受一个前提:假阳性不是污染,而是方法的固有噪声,只能分类处理,无法一次清空。按来源分成六类,每类对应一个判别动作和一条放行条件,如图 2 所示。
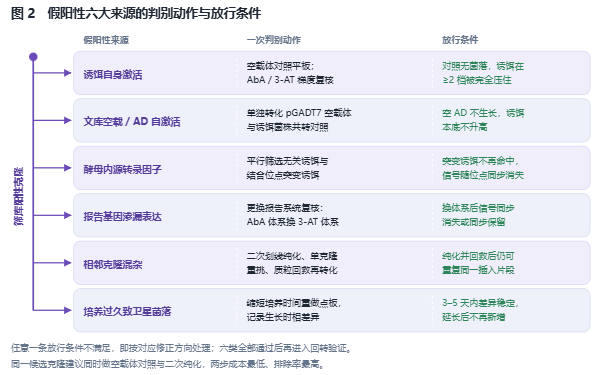
图 2:假阳性六大来源的判别动作与放行条件。左侧主干为筛库阳性克隆,右侧三列为来源、一次判别动作与放行条件;六类全部通过后才进入回转验证。
诱饵自身激活来自诱饵序列或载体骨架上的弱激活元件。判别动作是在同一抑制剂浓度下同时点空载体对照板与诱饵板;放行条件是空载体板完全无菌落,且诱饵在高于最低有效抑制浓度两档以上被完全压住。
文库载体空载或 AD 自激活来自文库质粒本身。判别动作是把 pGADT7-AD 空载体单独转化到同一诱饵菌株中;放行条件是空 AD 不生长,且诱饵本底不升高。
酵母内源转录因子识别的是最小启动子或诱饵片段上的通用元件。判别动作是用突变掉结合位点的诱饵、以及一个完全无关的诱饵做平行筛选;放行条件是突变诱饵不再命中,信号随结合位点一并消失。
报告基因渗漏表达表现为整个平板上的信号均匀偏高。判别动作是更换报告系统复核,例如把 AbA 体系换成 3-AT 体系,或加入第二个报告基因;放行条件是信号在新体系中同步消失或同步保留,而不是只在原体系里成立。
相邻克隆混杂是挑斑环节最常见的操作误差:阳性斑旁边的背景菌落被一起挑起。判别动作是二次划线纯化、单克隆重挑,并把质粒回救后重新转化一次;放行条件是纯化与回救之后仍能重复出同一插入片段。
培养时间过长导致的卫星菌落源于营养耗尽后酵母在阳性斑周围继续微弱增殖。判别动作是缩短培养时间重做点板并记录生长时相;放行条件是在三到五天内差异稳定,继续延长培养不再新增菌落。
六类排除动作的成本并不相同:前两类只需一块对照板,后四类需要重新转化或更换体系。因此实际流程是先做廉价的对照板筛查,把候选压到可操作的数量级,再对剩余候选逐一上重手段。
六、闭环验证体系
酵母单杂交阳性克隆回转验证流程的核心不是“再长一次”,而是把定性信号转成定量梯度。规范做法是:从初筛平板上挑取单克隆,回救质粒并测序确认插入片段完整;把质粒重新转入新鲜的诱饵菌株,而不是沿用初筛菌株;活化后调至相同 OD600,做 10 倍、1 倍、0.1 倍、0.01 倍系列稀释,点到含梯度抑制剂与不含抑制剂的对照平板上;培养 3–5 天后记录每一档稀释度的生长终点。判读依据是稀释梯度上的生长终点差异,而不是某一档的斑块大小。同一诱饵至少做两次独立回转,两次结论一致才进入下一步。
结构域截短与结合位点点突变构成第二层证据。截短用于确认互作依赖哪个区段:把候选因子切成只保留 DNA 结合域、只保留激活域、以及缺失候选互作区三个版本,分别回转。若只有含互作区的版本给出信号,说明互作定位成立;若所有版本都给出信号,信号更可能来自诱饵背景而非真实结合。点突变则把诱饵上的预测结合位点逐个改掉,信号应当随之消失——位点全部突变后信号依然存在,基本可以判定为假阳性。
体外与体内证据的三条链路分工明确。EMSA 验证的是重组蛋白与探针在体外能否形成可检测复合物,回答“是否直接结合”;染色质免疫沉淀验证的是蛋白在细胞内是否占据该基因组区域,回答“体内是否占位”;双荧光素酶报告验证的是该结合对下游转录的实际影响,回答“是否有功能后果”。三者回答的问题不同,因此酵母单杂交与 EMSA、ChIP 互相验证时,不能把任一环节的阴性结果直接当成全盘否定。
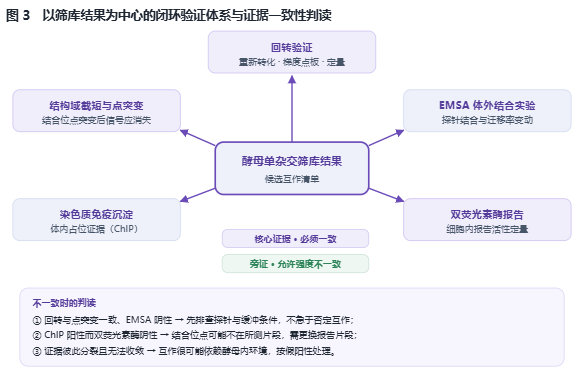
图 3:闭环验证体系。中心为筛库结果,五条支线分别回答结合、定位与功能问题;回转与点突变属核心证据,必须一致,其余三条为旁证,允许强度不一致。
结果一致性判读按证据权重分级。回转验证与点突变属于核心证据,两者必须一致;EMSA、ChIP、双荧光素酶属于旁证,允许强度不一致——体内占位明确而体外结合弱的情况并不罕见,蛋白可能需要翻译后修饰或伴侣协助才能折叠成活性构象,此时应优化体外表达条件,而不是推翻互作结论。真正需要警惕的是核心证据与旁证同时分裂:回转可重复、点突变无效、EMSA 与双荧光素酶均阴性,这类组合更可能来自酵母内环境的伪信号,应按假阳性处理,不再投入后续资源。
七、特殊对象的处理
毒性转录因子。诱饵表达本身就抑制酵母生长时,抑制剂窗口会被压缩到几乎没有。可行做法是改用诱导型启动子驱动诱饵、放在低拷贝整合背景下表达,并把培养温度降到 28–30 ℃ 以减缓毒性累积;判读时以对照板与诱饵板在同一天出现可区分差异为准,不要拖到毒性充分显现之后再读数。
膜相关或难溶蛋白。跨膜区段与强疏水片段在酵母核内常折叠不良,导致假阴性。优先做结构域裁剪,去掉跨膜段只保留可溶的 DNA 结合区;必要时更换融合位点,改变融合蛋白的空间取向。裁剪后仍无信号,不宜继续在酵母体系内加码,应转入体外实验。
低丰度因子。mRNA 占比极低的转录因子在库中被随机抽到的概率低,表观上是“筛不到”。可先提高库容与覆盖度,再考虑定向反筛:用已知因子作为诱饵去筛文库,或把目标元件做成多拷贝诱饵以提高捕获效率。这也是酵母单杂交筛选植物转录因子时最常用的变通方式。
多倍体与同源基因干扰。多倍体植物中同一转录因子常有多个高度同源的拷贝,文库里会出现多条仅差少数碱基的序列,测序比对时容易被误判为重复命中。处理方式是在比对阶段保留同源基因的差异位点,并在回转验证中分别测试各拷贝,观察它们对同一元件的响应是否一致。
非模式生物缺少参考基因组。注释缺失会让测序结果无法直接定位。替代路径是先用转录组组装建立本地参考,把插入片段比对到组装序列上;无法比对时保留全长序列,只做结构域注释(如 DNA 结合域的保守基序),把互作结论限定在“某类转录因子”而非具体基因层面。
八、典型失败模式速查表
下表把筛库各阶段最常见的失败表现整理成速查条目,按现象直接定位根因假设与下一步动作。
| 现象 | 最常见根因假设 | 一次验证动作 | 修正方向 |
|---|---|---|---|
| 平板上菌落铺满 | 筛选压力低于最低有效抑制浓度 | 在空载体对照板上按同一浓度点板 | 上调一到两档抑制剂,重做爬坡曲线 |
| 阳性克隆过少 | 抑制剂浓度过高或库容不足 | 降低一到两档浓度后重筛同一批转化液 | 下调工作浓度,并补做覆盖度评估 |
| 回转验证不重复 | 初筛菌株混杂或质粒已丢失 | 单克隆重挑后质粒回救再转化 | 二次划线纯化,回转前统一换新鲜诱饵菌株 |
| 文库转化效率低 | 感受态质量或质粒纯度不达标 | 用已知质粒做平行转化对照 | 重做感受态,质粒重新纯化并定量 |
| 插入片段偏短 | 文库构建时片段分级不到位 | 随机挑 24 个克隆做菌落 PCR | 更换文库批次或重新扩增分级 |
| 背景随培养时间升高 | 抑制余量不足,后期代谢竞争加剧 | 记录 48、60、72 小时的菌落数变化 | 缩短培养时间,或提高工作浓度 |
| 诱饵质粒丢失 | 非选择性培养导致游离质粒分离 | 从筛选板回救质粒做酶切或测序 | 改为基因组整合诱饵,或全程保持选择压力 |
| 同一基因反复命中 | 文库扩增偏倚或该基因本底丰度高 | 统计命中基因的拷贝数与序列相似度 | 换用未扩增的原始文库,或改用接合导入 |
| 互作强度与体外实验不符 | 酵母内环境提供了额外稳定作用 | 用纯化蛋白做 EMSA 与竞争实验 | 以核心证据为准,旁证仅作方向参考 |
| 对照平板也生长 | 诱饵或空 AD 载体自身激活 | 分开单转空载体与诱饵做平行对照 | 截短或点突变诱饵,必要时更换报告体系 |
| 换体系后信号消失 | 原体系报告基因存在渗漏表达 | AbA 与 3-AT 体系平行复核同一克隆 | 采用信号可重复的体系,废弃单体系阳性 |
1、诱饵构建前先扫描序列内的酸性簇与串联重复基序,能避开就避开。
酵母单杂交的自激活治理与假阳性闭环验证
聚焦自激活量化、诱饵设计决策、筛选压力设定与假阳性分类排除,供正在推进酵母单杂交筛库的研究者作为操作核对参考。
2、每个诱饵都配一套空载体对照菌株,长期保存,随用随活化。
3、爬坡实验按倍比设六到八档,每档双重复,独立重复两到三次后再定浓度。
4、工作浓度取最低有效抑制浓度之上两到三档,写进实验记录并固定下来。
5、诱饵长度控制在 200–800 bp,超出范围先截短再上库。
6、转化前用已知质粒验证感受态效率,达标后再投入文库。
7、筛库前抽检 24 个克隆的插入片段长度分布,不合格就换批次。
8、每次涂布同时上低浓度板与高浓度板,两个浓度窗一起读。
9、挑斑按出现时间记录,早期出现的克隆全部保留,不按菌落大小挑选。
10、回转验证统一使用新鲜诱饵菌株、四档稀释梯度、两次独立重复。
11、核心证据(回转与点突变)先取得一致,再补 EMSA、ChIP 与双荧光素酶。
12、若采用酵母单杂交文库筛选外包,在合同中写明空载体对照、二次纯化与回转重复次数,并事先确认酵母单杂交实验服务价格的分段构成与交付标准。
最新动态
-
09.29
酵母单杂交的自激活治理与假阳性闭环验证
-
09.29
噬菌体库筛选的设计:严谨度梯度、非特异扣除与富集监控
-
09.29
双荧光素酶报告系统的数据:从实验设计、对照体系、信号窗口到统计解读
-
09.29
荧光定量检测的信号链治理:从取样到Ct可信度
-
09.28
表面等离子共振(SPR)实验避坑指南:从缓冲液优化到伪影辨别
-
09.28
酵母单杂交(Y1H)筛选:诱饵设计、假阳性治理与阳性结果验证体系
-
09.28
RNA Pull-down实验:探针设计、条件优化与结果深度解读
-
09.28
RNA合成技术:从固相化学到长链修饰RNA的制造路线
-
09.24
重组蛋白表达系统的工程化与纯化路径优化
-
09.24
表面等离子共振(SPR)技术在分子互作分析中的应用
 X