RNA Pull-down实验:探针设计、条件优化与结果深度解读
面向已有实验经验的研究者——从探针标记策略、磁珠封闭体系到洗涤梯度与质谱鉴定的量化拆解
一、从“能做”到“做准”:进阶视角下的 RNA Pull-down
当研究者已经能够跑通一轮基础的 RNA pull-down实验 并看到一条模糊的考染条带时,真正的困难才刚开始:那条带究竟是真实的 RNA结合蛋白,还是磁珠表面非特异吸附的角蛋白?为什么同一批 链霉亲和素磁珠 在不同月份做出的背景相差三倍?为什么换个细胞系探针的回收率断崖式下跌?本文不重复基础操作步骤,而是把这些“第二次、第三次才暴露”的问题拆开,给出可量化的决策参数与明确的取舍建议。
把整个流程压缩成一条主线,有助于建立全局观:探针制备决定“饵”的质量,磁珠与封闭决定“网”的洁净度,裂解孵育决定“鱼”是否还活着,洗涤决定网里剩的是鱼还是水草,洗脱与检测决定你最终看见什么。下面这张流程图把六个阶段与各自的关键控制点并列,后续每一章都对应其中一个或几个节点。
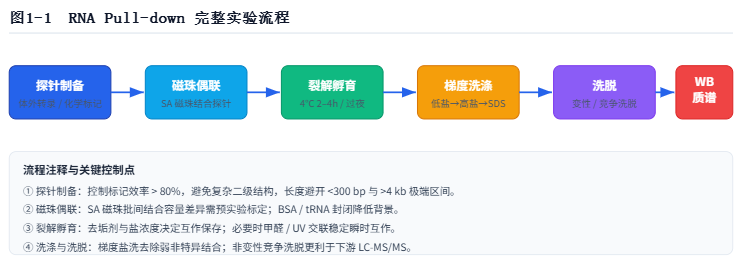
图1:RNA Pull-down 完整实验流程:探针制备 → 磁珠偶联 → 裂解液孵育 → 梯度洗涤 → 洗脱 → WB / 质谱。每个阶段标注了最容易被忽略、却又直接决定成败的控制点。
二、探针制备的策略选择
探针是 pull-down 的“饵”,其质量上限决定了后续所有努力的天花板。两条主流路线在标记位点、均匀性与后续兼容性上有本质差异,必须按目标 RNA 的长度与二级结构来选择。
1、体外转录掺 biotinh-UTP 与 3′ 端化学连接的分野
最常用的是在体外转录(T7 / SP6 聚合酶)体系中掺入生物素化 NTP,例如 Bio-16-UTP 或 Biotin-11-UTP,得到全长均匀标记的 生物素标记RNA探针。优点是标记沿序列分布、信号冗余度高,单点脱落不易导致整条探针失活;缺点是一旦该 RNA 本身 U 含量偏低(如某些 GC-rich 的 lncRNA 片段),掺入率会显著下降,且四色荧光或放射性示踪都难以在转录后直接定量每条探针的标记数。
另一种路线是用 T4 RNA 连接酶将生物素化的胞苷二磷酸(biotin-pCp,或更常见的是 desthiobiotin 标记的适配体)共价连到 RNA 的 3′ 端。我们更偏向推荐 desthiobiotin 标记:它与链霉亲和素的亲和力比普通 biotin 弱约 3–4 个数量级,洗脱时只需游离 desthiobiotin 或游离 biotin 竞争即可实现非变性洗脱,对下游 LC-MS/MS质谱鉴定 极其友好,因为洗脱液里不再有 SDS 等干扰质谱的变性剂。代价是 3′ 单点标记,要求该末端在三级结构中暴露;若末端埋在茎环里,连接效率会掉到 30% 以下。
2、探针长度的工程判断
长度直接牵动可操作性与互作保真。经验上,小于 300 bp 的短探针常因序列信息量不足而削弱与蛋白的亲和力,尤其当目标互作依赖一段较长顺式元件时,短片段可能根本不结合;而 大于 4 kb 的长探针在体外转录时易提前终止、在电泳与纯化中易断裂,且复杂结构让连接酶几乎无法接近末端。我们的处理原则:目标片段落在 300 bp–2 kb 为甜区;超长 RNA 采用“分段策略”——把它切成 2–3 段重叠探针分别 pull-down,阳性段再精细截短定位最小互作元件;极短元件(如 miRNA 种子区)则反向操作,把它“嵌”入一段无关 scaffold RNA 的环状凸起中,人为制造可及末端。
3、可及性设计与二级结构预判
无论哪种标记,探针的可及性都受二级结构支配。强烈建议在合成前用 RNAfold 或 mfold 对全长做最小自由能(MFE)预测,重点看标记位点(体外转录的 U 分布区或 3′ 连接端)是否落在多分支环或凸环(bulge)上。若标记位点被压在茎内,标记效率与后续结合都会受损。我们对“困难探针”的实战做法是:在不改变序列信息的前提下,把标记端挪到预测可及性最高的 3′ 或 5′ 邻近区,或在转录后做一次轻微的热变性(85℃,3 min)后立即冰浴淬火,打散转录中形成的稳定茎环,再与磁珠偶联。
4、标记效率的硬指标验证
标记效率必须被量化,而不是“看起来亮了就行”。标准做法是取少量标记产物跑变性聚丙烯酰胺凝胶,转膜后用链霉亲和素- HRP 或红外荧光(IRDye 800 标记 SA)显色,同时对总 RNA 做甲酚紫/核糖体染色,两者灰度比值即标记比例;更稳妥的是用生物素定量试剂盒(如 4′-羟基偶氮苯-2-羧酸,HABA)测游离 biotin 当量反推偶联度。我们的验收线是 标记效率 > 80%:低于此值,低标记亚群会稀释真实信号、抬高背景,且无法在结果中区分“没结合”与“探针没标记上”。验证一次约耗时半天,但能避免后续整轮实验报废,性价比极高。
三、磁珠与封闭体系
链霉亲和素(SA)磁珠承担着“网”的角色。多数新手把它当成标准化耗材,但批间与厂间的结合容量差异足以颠覆数据。
1、结合容量的批间 / 厂家差异
不同厂家的 SA 磁珠标称容量从约 200 pmol 生物素 / mg 到 1 nmol / mg 不等;更隐蔽的是同一厂家不同批次间的实际可用容量可能浮动 20%–40%。这种差异的实际影响是:当探针量固定时,低容量批次的磁珠会被探针“饱和”,多余游离探针进入上清去和蛋白非特异性结合,背景骤升。我们坚持每新开一瓶磁珠都做一次“饱和曲线”小实验——固定探针量、梯度增加磁珠,测回收率拐点,据此反推该批的有效结合容量,再决定上样比例。Dynabeads M-280 是常用选择,但 M-270 因粒径更小、非特异性更低,在灵敏场景更优。
2、封闭:BSA 与 tRNA 的分工
磁珠表面与管壁对蛋白的疏水 / 静电吸附是背景首要来源。封闭体系我们采用“双层”:先用 0.1%–1% BSA 封闭通用疏水位点,再用 0.1–1 mg/mL 酵母 tRNA 占据对核酸 / 核糖核蛋白有亲和力的位点——tRNA 的优势在于它本身是 RNA,能抢掉磁珠上“想结合任何 RNA-蛋白复合物”的位点,而不引入目标序列。注意 BSA 若含脂肪酸或聚集体反而会增背景,建议用核酸酶 / 蛋白酶级 BSA 并现配现用。
3、预清除(preclearing)的取舍
预清除指先用“空白磁珠 + 封闭液”或“未标记探针磁珠”过一遍裂解液,去除会非特异黏磁珠的丰度蛋白(如部分 hnRNP、核糖体亚基)。它的价值在背景高时立竿见影,但会牺牲一部分本就低丰度的真实 RNA结合蛋白,且多一步就多一次丢失。我们的建议是:首轮探索性实验必须做预清除以建立干净基线;确认互作存在后,定量轮可去掉预清除以提高回收。
4、磁珠用量与成本权衡
常规方案推荐每样 100 μL Dynabeads M-280,但这对稀缺临床样本或不计成本的预筛选是浪费。若标记效率 > 80% 且目标互作 Kd 在 nM–μM 级,我们实测 20–50 μL 已能回收足够蛋白做银染与质谱;缩减到 10 μL 仅在对灵敏度要求极高、且已验证结合容量充裕时可尝试。权衡公式很简单:磁珠量 ↓ → 成本 ↓ 但背景与回收同步 ↓,关键看你的下游检测能否接住更少的量。质谱通常需 > 50 ng 洗脱总蛋白,低于此值应优先保磁珠量而非省钱。
四、裂解与孵育条件
“鱼是否还活着”取决于裂解那一刻。过度剧烈的裂解会把蛋白复合物打散,过于温和又提不出核内目标。
1、去垢剂种类对互作保存的影响
非离子去垢剂是主流。NP-40 与 Triton X-100 对 RNA-蛋白复合物的破坏相对温和,适合保留天然构象依赖的互作;Tween-20 更“软”,但单独使用时对某些膜相关 RBP 提取力不足,常与 NP-40 复配。我们偏好含 1% NP-40 + 0.5% sodium deoxycholate 的配方以兼顾核质与膜组分,但脱氧胆酸会部分变性某些蛋白,若目标已知对去垢剂敏感则替换为 0.1% Tween-20。切忌引入 SDS 到裂解液——它会解离几乎所有蛋白复合体,除非你本就打算做变性 pull-down。
2、盐浓度的精细控制
盐是双刃剑:低离子强度(< 150 mM NaCl)保留弱静电互作但背景高;高盐(300–500 mM)压掉大量非特异却可能丢掉真实的低亲和力接触。我们习惯在裂解液中固定 150 mM NaCl,把“盐的调控”留给洗涤步骤,而非裂解步骤——裂解阶段的目标是“完整提出”,洗涤阶段才是“筛选特异”。
3、4℃ 孵育 2–4 h 与过夜的取舍
孵育本质是结合动力学问题。4℃ 下 2–4 h 足以让 nM–μM 级互作达到平衡,且最大限度抑制内源 RNase;过夜(12–16 h)能略增弱互作回收,但 RNase 污染、蛋白降解、探针缓慢降解的风险同步上升,还增加非特异性扩散吸附。明确建议:标记与封闭到位时,优先 4℃ 2–4 h;仅当预实验证明目标为极弱互作(如某些 miRNA-RBP)且已用 RNase 抑制剂 + 蛋白酶抑制剂强化体系时,才放过夜,并设平行 RNase A 处理对照证明互作依赖 RNA。
4、交联稳定瞬时互作
对半衰期 < 数分钟的瞬时互作(如转录调控中的短暂招募),自然结合在洗涤中必丢。甲醛交联(终浓度 0.1%–1%,室温 10 min)可共价固定,UV 交联(254 nm,能量 100–400 mJ/cm²)则更特异性地锁定 RNA-蛋白共价邻近。但交联是“带刺的玫瑰”:它引入人工交联背景、降低洗脱效率,且甲醛会交联无关旁观者。建议仅在确证自然 pull-down 收不到、且有 RIP / CLIP 线索指向该互作时才用,交联后务必增加一步温和洗涤去除非交联非特异物。
五、洗涤条件优化的系统做法
洗涤条件优化 是区分“干净数据”与“噪音”的核心工程环节,必须被当成梯度实验而非固定配方。
1、低盐 → 高盐 → SDS 的梯度设计
我们采用三段递进洗涤,每段 3–5 次、每次 5 min 旋转:第一段低盐(50–150 mM NaCl,含去垢剂)去除游离蛋白与弱吸附;第二段高盐(500 mM NaCl)打碎静电主导的非特异接触,这一步是背景下降的主贡献;第三段 0.1% SDS 短时(1–2 min)处理,瓦解疏水非特异聚集体,但 SDS 会杀掉部分真实互作,须控制在最低时长。关键是不能一上来就用高盐——梯度本身是“保留真实、逐层剔假”的过程,跳步会连真实弱互作一起洗掉。
2、洗涤过度的信号特征
如何判断洗过头?典型特征是:Input 条带正常,但 sense 与 antisense 都变极弱甚至双阴,且回收的已知阳性蛋白(如内参 hnRNP)随洗涤次数增加而单调下降。此时应回退——把高盐段降到 300 mM 或去掉 SDS 段,并以“信号出现且背景可接受”为优化终点,而非追求背景绝对为零。记住:pull-down 的目标是富集而非纯化,保留可判读的阳性信号比背景清零更重要。
六、洗脱路线对比与蛋白可视化
洗脱决定下游“看见什么”以及“能否被质谱读”。两条路线各有代价。
1、变性洗脱 vs 非变性竞争洗脱
变性洗脱直接用 1× SDS 上样缓冲液 95℃ 煮 5–10 min,把蛋白从 SA-生物素界面强行剥离。它彻底、回收近乎 100%,但洗脱液满是 SDS、DTT、染料,直接进质谱会严重抑制电离、堵塞色谱。非变性洗脱(desthiobiotin 标记探针时用 1–5 mM 游离 desthiobiotin,或普通 biotin 标记时用 1–2 mM 游离 biotin 竞争,4℃ 旋转 30–60 min)能温和置换下蛋白复合物,洗脱液是近中性缓冲,可直接走 FASP 酶解进 LC-MS/MS。我们的明确立场:凡是计划做质谱的,一律用 desthiobiotin 标记 + 竞争洗脱;仅做 WB 验证单蛋白时,变性洗脱更省事。
2、为什么选银染而非考染
pull-down 洗脱总蛋白常在 50 ng–数 μg,考马斯亮蓝的检出下限约 50–100 ng / 条带,对低丰度互作蛋白直接“看不见”;银染色 灵敏度高 10–100 倍(下限可达数 ng),能把弱互作拖出的痕量蛋白显出来,便于先挑差异条带再切胶酶解。代价是银染线性范围窄、定量性差且某些蛋白(高疏水)显色弱。因此流程是:银染初筛 → 切差异条带 → 胶内酶解 → 质谱鉴定,而非指望银染本身给定量。
七、质谱鉴定与生信分析
LC-MS/MS质谱鉴定 把“条带”变成“候选清单”,但清单里混着真阳性与污染物,甄别能力决定结论可信度。
1、微量蛋白的处理要点
洗脱液先经 FASP(filter-aided sample preparation)除盐除去垢剂,再用胰蛋白酶酶解。上机建议用 nanoLC 梯度(90–120 min)配 Orbitrap 级分辨率,以确保低丰度肽段被采集。对痕量样本,预分馏(高 pH 反相)可提升鉴定深度,但会放大污染,需权衡。酶解前用游离 biotin 竞争洗脱的样本务必先脱盐,否则残留 desthiobiotin 会竞争性占据色谱柱。
2、差异蛋白筛选逻辑
真正的判定不在“质谱检出了谁”,而在“sense 比 antisense 多检出了谁”。我们以三组(Input / Sense / Antisense)平行建库,要求候选蛋白在 Sense 组的谱图计数(PSM)或强度显著高于 Antisense(如 fold-change > 4 且至少两次技术重复一致),且在 Input 中存在(证明本就表达)但未在 Antisense 富集。单看 Sense 检出而忽略反义对照,是新手最常犯的错误。
3、常见污染物的甄别
角蛋白(手套 / 环境)、核糖体蛋白(裂解残留)、hnRNP 家族(本就非特异性黏 RNA)几乎是每次必现的背景常客。甄别做法:其一,看是否在 Antisense 组等水平出现——若 sense / antisense 都有,判为污染或非特异;其二,看 GO 注释是否整体偏向“核糖体 / 剪切体”等易黏复合物;其三,对 hnRNP 类,用独立 RIP 验证其是否真依赖目标 RNA 而非 generic RNA。被污染霸榜的样本,应回到封闭与洗涤步骤收紧,而非在生信里硬删。
八、结果深度解读与决策树
完整判读需要 Input、Sense(正义链探针)、Antisense(反义链对照探针)三组并列。反义探针与目标序列互补、不应结合同一蛋白,它的信号强度就是该实验的“背景读数”。解读逻辑如下,决策树见图1-2。
第一步看 Input:若 Input 无目标条带,说明裂解、抗体或上样出了问题,下游一切不可信,先修 Input。Input 正常后,比较 Sense 与 Antisense:Sense+ / Antisense− 是理想特异性互作,可进质谱与验证;Sense− / Antisense+ 提示序列方向相关的假象(探针自身结构吸附),需重设计;Sense+ / Antisense+ 即“双阳”,代表非特异结合主导,应加严洗涤;Sense− / Antisense− 即“双阴”,说明探针或结合环节失败。这套逻辑同样适用于 WB 单靶与银染全谱:只要 Antisense 组不该有信号,它就永远是衡量 Sense 是否特异的标尺。
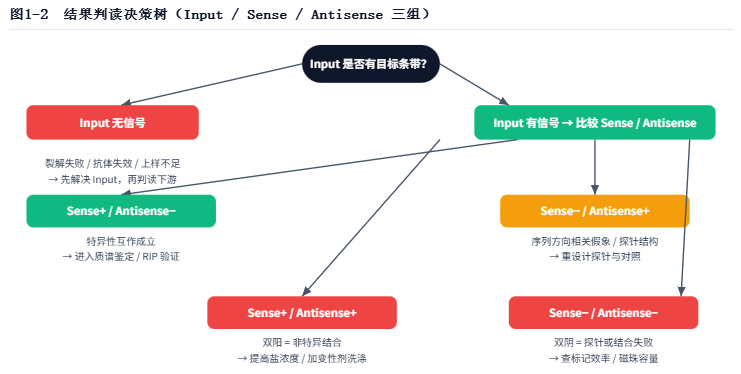
图2:结果判读决策树:以 Input 有无信号为根,对 Sense 与 Antisense 四种组合给出判定逻辑与对应处置(特异性成立 / 方向假象 / 双阳非特异 / 双阴失败)。
九、两类典型失败模式排查
把失败归类到“背景高”与“信号弱”两大根因,能极大缩短排查路径。故障树见图1-3。
背景高(双阳)的排查清单:①封闭是否充分——BSA / tRNA 用量是否达标、是否现配;②洗涤是否过松——高盐段是否执行、SDS 段是否省略;③磁珠是否过载——探针量超过该批结合容量;④是否有游离探针泄漏——偶联后洗脱未除尽游离 biotin 标记物。逐项收紧后背景应回落。
信号弱 / 双阴的排查清单:①标记效率是否真 > 80%——回到 HABA 或凝胶验证,这是最常见的隐性元凶;②磁珠结合容量是否够——新批磁珠是否做过饱和曲线;③洗涤是否过度——回收随洗涤次数单调降;④互作本身是否太弱或需交联——补做 RNase 保护对照与交联实验;⑤洗脱是否失败——非变性洗脱的游离 biotin 浓度与时间是否足够。我们的经验是,70% 的“双阴”最终溯源到标记效率或磁珠批间差异,而非互作不存在。
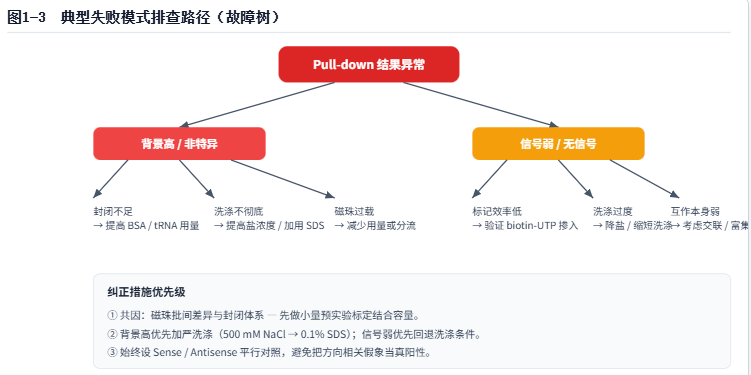
图3:典型失败模式排查路径(故障树):以“背景高 / 非特异”与“信号弱 / 无信号”为两大根因,逐层展开子因与纠正措施,并给出共因与优先级。
十、与 RIP、ChIRP、EMSA 的互补与验证链路
pull-down 擅长“发现”候选,不擅长“确证”特异,因此必须嵌入验证链路。RIP 在细胞内原位用抗体拉蛋白、再测共沉淀的 RNA,可验证该互作在体内真实发生,正好反向补足 pull-down 的体外局限;但 RIP 依赖好抗体且难排除间接结合。ChIRP 用多重反义寡核苷酸钓特定 RNA 及其结合蛋白,与 pull-down 同源但探针策略不同,适合长非编码 RNA 的全蛋白组扫描,可作为 pull-down 的并行佐证。EMSA 则在体外用标记 RNA 与纯化 / 粗提蛋白做迁移率位移,给出结合亲和力与 1:1 计量信息,是证明“直接结合”的金标准之一,但需蛋白可纯化。
一条我们推荐的闭环:pull-down 做广筛(找候选蛋白)→ RIP 确认体内共沉淀 → 对关键候选做 EMSA 证明直接、定 Kd → 必要时 ChIRP 交叉验证。任何一步缺失都会留下“到底是直接还是间接”的疑问,而这也是审稿人对 pull-down 数据最常见的质疑点。
十一、场景化案例讨论
lncRNA 互作蛋白鉴定:lncRNA 常含长茎环与重复元件,体外转录易形成稳定结构。建议把全长切成 3–4 段重叠探针,每段 300–800 bp,分别 pull-down 后合并阳性段定位最小结合域;封闭务必加 tRNA,因其易黏 hnRNP 造成假阳性富集。
circRNA pull-down:环状结构无自由 3′ / 5′ 端,T4 连接酶末端标记几乎失效,必须改用体外转录全程掺 biotin-UTP;且 circRNA 常与 miRNA 海绵竞争,建议同步设 miRNA 靶标对照排除“经 miRNA 桥接的间接互作”。
miRNA 与非 AGO 蛋白互作:miRNA 仅 22 nt,远短于 300 bp 甜区,直接做探针亲和力极低。做法是把 miRNA 序列嵌入一段无关 scaffold 的环区(如通过 DNA 模板在环内置入),人为制造可及标记端并放大结合面积;孵育需放过夜并加 RNase 抑制剂,且必设 AGO 阳性对照与反义 miRNA 阴性对照,以区分“非 AGO 直接结合”与“AGO 复合物共沉淀”。这类场景对 洗涤条件优化 最敏感,高盐段务必保留以剔除 AGO 复合物的非特异拖带。
以上三类覆盖了长链、环状与极短 RNA 的代表性难点,其共性结论是:探针的可及性与标记效率永远是第一杠杆,磁珠封闭与洗涤梯度是第二杠杆,二者调好,绝大多数“做不出”都能转为“做得出且可判读”。
最新动态
-
09.28
表面等离子共振(SPR)实验避坑指南:从缓冲液优化到伪影辨别
-
09.28
酵母单杂交(Y1H)筛选:诱饵设计、假阳性治理与阳性结果验证体系
-
09.28
RNA Pull-down实验:探针设计、条件优化与结果深度解读
-
09.28
RNA合成技术:从固相化学到长链修饰RNA的制造路线
-
09.24
重组蛋白表达系统的工程化与纯化路径优化
-
09.24
表面等离子共振(SPR)技术在分子互作分析中的应用
-
09.24
qRT-PCR实验的优化与数据解读
-
09.24
DNA测序技术的进阶应用与临床转化
-
09.24
ELISA试剂盒定制开发与质量控制——从抗体制备到批间差控制,定制化检测方案
-
09.23
DAP-seq技术:从体外蛋白表达到Motif分析,植物转录因子研究的利器
 X