表面等离子共振(SPR)实验避坑指南:从缓冲液优化到伪影辨别
一、实验设计先行:固定量估算与参考通道策略
在开机预热、准备试剂之前,**表面等离子共振**实验最容易被低估却决定成败的一步,是固定量的理论估算。 一条被广泛引用的经验式是 Rmax = Rligand × (Manalyte / Mligand) × 化学计量比, 其中 Rligand 为配体在芯片上的固定量(以**响应单位**计),M 为分子量。 例如将 150 kDa 的 IgG 固定到 8000 RU,去捕获一个 25 kDa 的抗原,按 1:1 计量可得理论 Rmax ≈ 1333 RU; 若配体是 50 kDa 的受体胞外域、分析物为 10 kDa 的肽,则同样 8000 RU 固定量下 Rmax 仅约 1600 RU。 这套估算的真正用途,不在于追求满量程,而在于反向锚定"该固定多少"。
实践中我们强烈建议把固定量压低到 ~500 RU 量级(多肽、小蛋白甚至低至 100–300 RU)。 低固定量有两条硬逻辑:其一,固定的葡聚糖层越薄,分析物从本体溶液向表面的扩散路径越短, 传质限制(mass transport)带来的表观速率偏低就越小;其二,解离相中脱附的配体若被近旁未结合位点重新捕获, 会产生"再结合(re-binding)"伪影,使 kd 被系统性低估,而低 Rmax 下表面位点稀疏,再结合概率骤降。 代价仅是信噪比下降,可用延长采集时间、提高流速、做参比扣除来补偿。
参考通道(reference cell)的设置方式直接决定了基线漂移能否被正确剥离。两种常见方案差异显著: 方案 A 为"空通道",即流动池仅经历完整的活化与封闭,却不偶联任何配体(flow cell 1 做对照); 方案 B 为"仅活化封闭通道",在配对流动池上跑一遍 EDC/NHS 活化 + 乙醇胺封闭但不加配体。 空通道能同时扣除缓冲液折射率漂移、微量气泡与温度阶跃,但在配体偶联后,表面羧基被大量消耗、 三维水凝胶密度改变,其与空白芯片的折射背景并不一致;仅活化封闭通道更贴近实验池的物理化学状态, 基线更稳,却无法反映配体本身偶联引起的微小折射偏移。我们的取舍原则是:定量动力学优先选活化封闭对照, 而样品基质复杂、DMSO 或蛋白背景高时,再叠加一个彻底空白通道做双参比。
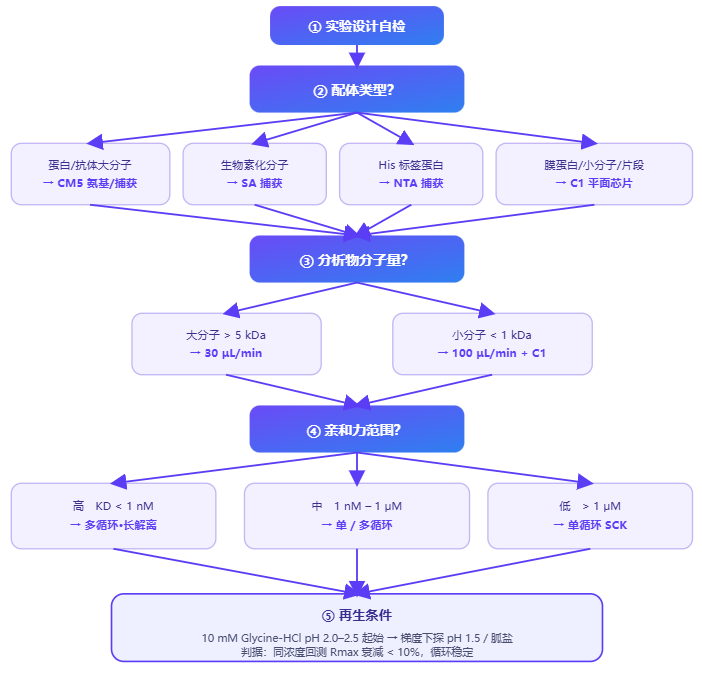
SPR 实验设计决策图。依据配体类型、分析物分子量与亲和力区间,自顶向下分支选择芯片、偶联化学、进样流速与再生方案,是开机前的标准自检流程。
二、芯片与偶联化学选型
选错芯片,后续所有优化都是徒劳。**氨基偶联**是最通用的起点,但只有在理解了不同芯片表面的物理化学本质后, 才能避免"什么都往 CM5 上贴"的惯性错误。CM5 芯片以羧甲基葡聚糖(carboxymethyl dextran)三维水凝胶为表面, 亲水、高载量、可固定大分子配体,是抗体、蛋白、核酸互作的主力;SA(链霉亲和素)芯片预包被链霉亲和素, 用于一步捕获生物素化配体,偶联温和、定向、可再生;NTA(Ni-NTA)芯片通过镍螯合捕获 His 标签融合蛋白, 适合难以纯化为天然构象的重组蛋白;C1 为平面羧基芯片,无葡聚糖增厚层,传质路径最短, 是膜蛋白、脂质体与小分子片段互作的首选,代价是固定载量低、需更灵敏的检测。
氨基偶联前必须做 pH 预扫描(pH scouting):将配体溶于不同 pH(4.0、4.5、5.0、5.5)的 10 mM 醋酸钠缓冲液, 分别小量进样到已活化的 CM5 表面,记录耦合效率。其原理在于,当配体等电点 pI 高于缓冲液 pH 时带净正电, 才能被带负电的活化酯高效捕获;pI > 7 的蛋白通常在 pH 4.5–5.0 耦合最佳,pI < 5 的酸性蛋白需下探到 pH 4.0, 若仍耦合不足,应改用更高离子强度的醋酸钠或10 mM 甲酸体系。预扫描还能顺带暴露配体在酸性条件下的稳定性边界, 避免正式偶联时蛋白变性沉淀堵针。
随机氨基偶联会破坏配体活性口袋朝向,造成 30%–70% 的"死固定"。定向偶联是活性回收的关键:**巯基偶联** (先以 Traut's 试剂或 SMCC 引入巯基,再以马来酰亚胺或二硫化吡啶捕获)实现 N/C 端定向; 生物素-链霉亲和素捕获天然就是定向且可逆;抗体则可用抗物种 Fc 捕获芯片(如 Series S 的捕获抗小鼠/兔 IgG 芯片), 让抗原结合位点一致朝外。对珍贵或易失活配体,先固定捕获层、再现场捕获配体,还能让同一芯片复用多轮, 显著降低批次间差异。
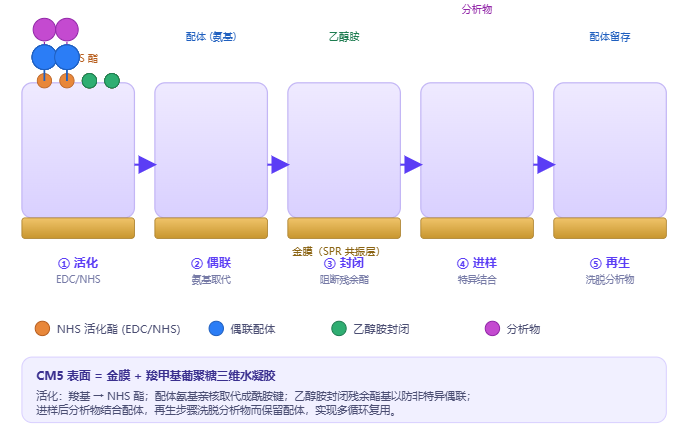
氨基偶联(EDC/NHS)流程与 CM5 羧甲基葡聚糖层结构演化。自左向右:羧基活化 → 配体氨基亲核取代偶联 → 乙醇胺封闭残余酯基 → 进样分析物 → 再生。阴影层为葡聚糖水凝胶。
三、运行缓冲液工程
缓冲液不是"配平 pH 的水",而是整个互作体系的物理化学底盘。最常用的 HBS-EP+ 配方为 10 mM HEPES、150 mM NaCl、3 mM EDTA、0.05% P20(pH 7.4)。其中 HEPES 在生理 pH 附近缓冲容量稳定且接近零温度系数, 适合控温动力学;150 mM NaCl 模拟生理离子强度、屏蔽静电、抑制非特异吸附;3 mM EDTA 螯合痕量二价金属, 既防止金属蛋白酶降解配体,也阻断金属桥接造成的假阳性;0.05% P20(聚氧乙烯山梨坦)是非离子表面活性剂, 降低管壁吸附、抑制气泡、平滑液流脉动。各成分各司其职,擅自删减 EDTA 或 P20 往往换来莫名其妙的漂移与粘附。
缓冲液必须当日用 0.2 μm 滤膜过滤并脱气。微尘与未脱除的溶解气体是**传感图**上尖刺噪声与阶梯漂移的头号来源; 脱气不足时,温度或压力微变会让气泡在芯片微流通道析出,造成不可逆基线破坏。我们建议过滤后密封避光、4 ℃ 保存不超过 24 小时, 临用前再回温至实验温度并二次排气,且样品与运行缓冲液温度一致,消除热折射阶跃。
含 DMSO 的样品需要专门的溶剂校正。小分子筛选常把化合物储于 DMSO,进样时 DMSO 终浓度可达 1%–5%, 而 DMSO 折射率(约 1.479)远高于水相缓冲液(约 1.333),会贡献与结合无关的"体积(bulk)响应"。 标准做法是用4 点校正协议:配制含 0%、1%、2%、4% DMSO 的空白运行缓冲液, 按与真实样品相同的进样程序采集,拟合出"DMSO 浓度 → 折射响应"的线性校正曲线,再从每条**传感图**中减去对应溶剂背景。 高浓度 DMSO(>5%)还会改变蛋白构象与局部折射率匹配,必要时改用低 DMSO 体系或先做溶剂匹配的运行缓冲液。
| 组分 | 浓度/配比 | 核心功能 | 常见替代或注意事项 |
|---|---|---|---|
| HEPES | 10 mM, pH 7.4 | 缓冲、近零温度系数 | pH 漂移时改用磷酸盐需谨慎 |
| NaCl | 150 mM | 生理离子强度、抑非特异 | 静电主导互作可调 50–500 mM |
| EDTA | 3 mM | 螯合金属、抑蛋白酶 | 金属依赖互作须去除 |
| P20 | 0.05% | 表面活性剂、抑气泡 | 可用 Tween 20 0.05–0.1% 替代 |
图表1:运行缓冲液组分拆解。理解每一项存在的理由,才能在非标体系(如低离子强度、金属依赖互作)中做有根据的改造。
四、进样与动力学参数获取
浓度梯度的设计目标是让数据"铺满"动力学信息区间。经验法则是最大浓度覆盖 0.1–10 × KD, 并至少包含 5–8 个浓度点。若预知 KD ≈ 10 nM,则从 1 nM 起、三倍稀释到 100 nM(即 0.78、2.34、7.0、21、62、100 nM 附近)是合理布局; 浓度过低信号弱、过高则全部饱和、解离信息缺失。结合相时长取决于 ka 与对流:对多数蛋白互作, 2–3 分钟足以达到约 90% 饱和;若 ka 极快(>106 M−1s−1)或传质受限,需更久才能看见平台。 解离相通常给 5–10 分钟,kd 慢(<10−3 s−1)的抗体互作应延长到 15–30 分钟,否则解离相只是一条平线,拟合出的 kd 误差极大。
再生条件是贯穿整个实验的暗线。起始推荐 10 mM Glycine-HCl pH 2.0–2.5 脉冲 30 秒, 若残留 >5% 则向更苛刻方向梯度下探至 pH 1.5,或使用 6 M 盐酸胍、10 mM Glycine pH 1.5 等备选; 但再生的金标准是"可逆且不伤配体":同一浓度分析物在连续 5–10 个循环中的回测 Rmax 衰减须 < 10%, 且传感曲线形状、解离斜率保持一致。一旦衰减超限,说明配体已部分失活或变性,此时继续跑出的 KD 毫无意义, 应换用更温和的再生剂(降低酸度、缩短接触、加入保护剂)或接受"每轮换新固定面"。
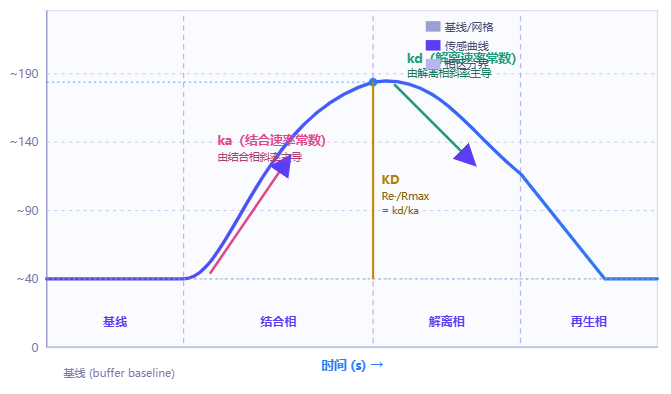
典型结合-解离传感图。基线(buffer baseline)之后为结合相(association,斜率由 ka 主导)、解离相(dissociation,斜率由 kd 主导)、再生相(regeneration)复位。平衡时 Req/Rmax 之比对应 KD 的稳态定义。
五、数据拟合的陷阱与规范
拿到传感曲线只是开始,拟合模型选错会把好数据变成坏结论。最常用也最常被滥用的,是 1:1 Langmuir 结合模型, 其适用前提严格:表面均质、配体-分析物 1:1 计量、无扩散限制、无构象重排、无配体-配体协同。 任何一条不满足,chi-square 与残差图都会说话——残差若呈系统性的"微笑"或"皱眉"曲线,即为模型误配的明确信号。
传质限制的识别靠"流速依赖测试":固定浓度,在 30 μL/min 与 100 μL/min 下分别采集, 若提高流速后表观 ka 明显增大、结合相曲线变陡,则存在 mass transport 限制,真实 ka 被低估; 正规做法是用"1:1 带传质"模型同时拟合 ka、kd 与传质系数,或干脆提高流速、降低固定量从源头消除。 异质性表面与二价分析物是另一类高频陷阱:二价抗体或二价分析物会与表面多个配体交联,呈现表观亲和力虚高、 解离极慢的假象,此时应改用 1:1 异质模型、二态(two-state)模型或 bivalent 模型,并佐以化学计量证据。
当动力学拟合因信号弱、解离过快或传质严重而失败时,稳态拟合(Req vs C)是可靠的替代路径: 取各浓度下结合相末端的平衡响应 Req,以 Langmuir 等温式 Req = Rmax·C / (KD + C) 非线性拟合, 直接得到 KD 与 Rmax。需强调,平衡解离常数 KD = kd / ka, 量纲为摩尔浓度;典型量级中,结合速率常数 ka 落在 103–3×10⁹ M−1s−1, 解离速率常数 kd 落在 5×10⁻⁵–1 s−1,二者相除使 KD 跨越约 10−3–3×10⁻¹⁴ M 的广阔区间—— 这也是为什么"只看 KD"会掩盖快结合慢解离还是慢结合快解离的本质差异。
| 参数 | 典型量级 | 主导的曲线区段 | 模型误配的典型表现 |
|---|---|---|---|
| ka | 103–3×10⁹ M−1s−1 | 结合相斜率 | 流速依赖 → 传质限制 |
| kd | 5×10⁻⁵–1 s−1 | 解离相斜率 | 二价 → 表观虚高 |
| KD | 10−3–3×10⁻¹⁴ M | 稳态 Req | 残差系统性偏差 |
图表2:参数量级与误配诊断。模型选择必须以残差与流速/浓度依赖为证据,而非"默认 1:1"。
六、小分子与片段筛选
小分子(< 500 Da)与片段(< 300 Da)的 SPR 既是金矿也是雷区:响应弱(Rmax 往往只有几个 RU)、 DMSO 背景大、易聚集。**单循环动力学(single-cycle kinetics, SCK)**在此大放异彩—— 它将多个浓度连续进样到同一流动池,只在序列末尾再生一次,相比传统"每浓度一再生"的多循环模式, 样品消耗可降低一个数量级,对珍贵靶蛋白、初筛上千化合物的场景尤为关键。 代价是高浓度残留会在下一浓度注入时造成表观浓度偏移,故 SCK 更适合 KD > 1 μM 或中等亲和力的排序,超高中亲和力仍需多循环校准。
阳性对照与空白扣除是不可省略的质控:每板必跑一个已知 KD 的参考对,监控芯片与仪器状态; 所有样品曲线都要扣除流动池/参比与 DMSO 体积响应。针对小分子,DMSO 校正曲线须随板建立, 因为不同化合物的溶剂峰并不相同。区分"真结合"与"聚集/变性伪影"有几条硬招:向运行缓冲液加入 0.05%–0.1% 去垢剂可打散聚集, 若信号随之消失即为聚集假象;样品进样前 10,000 g 离心 10 分钟去除不溶聚集体; 而真正的特异性结合应呈现浓度依赖、可逆、且结合/解离曲线形状自洽,聚集则表现为非线性、不可逆拖尾或随浓度突跃。
| 伪影来源 | 曲线特征 | 鉴别/处置 |
|---|---|---|
| DMSO 体积效应 | 非特异正向台阶 | 4 点溶剂校正扣除 |
| 分析物聚集 | 不可逆、浓度突跃 | 加去垢剂、离心、稀释 |
| 表面变性 | 信号漂移、不可逆 | 降低固定量、优化再生 |
图表3:小分子 SPR 伪影清单。每条"阳性"信号在报道前都应通过至少一项反伪影验证。
七、结果可信度建设
一篇可信的 SPR 报告,价值不止于一个 KD 数字,而在于这个数字经得起复现与交叉质询。 重复性验证分两层:同批实验设置技术重复(n ≥ 3),报道的 KD 在不同重复间的差异应 < 2 倍; 更进一步,应在换一片芯片、甚至换一个操作人员的条件下复测,若仍能落在 2 倍窗内,结论才站得住。 2 倍窗看似宽松,但考虑到 ka、kd 各自的拟合误差会相乘放大,这已是务实且可辩护的阈值。
交叉验证是抵御单一技术偏倚的护栏。**与 ITC 交叉**(等温滴定量热)可从热力学独立得到 KD 与化学计量, 与 SPR 动力学互补;**与 BLI(生物层干涉)交叉**能排除流动剪切带来的传质假象; **与 MST(微量热泳)交叉**则适合极微量、膜相关或难纯化的体系。当多种技术在 2–3 倍范围内互相印证, 亲和力结论的可信度远高于任何单技术精修。温度控制同样关键:多数仪器控温范围 4–45 ℃、精度 ±0.1 ℃, 而快动力学(ka > 106 M−1s−1)对温度极敏感,0.5 ℃ 的波动即可显著放大速率拟合误差, 故控温稳定性应作为方法验收的硬指标写入 SOP。
| 维度 | 可接受判据 | 交叉/复现手段 |
|---|---|---|
| 批内重复 | ΔKD < 2× | 技术重复 n≥3 |
| 批间复现 | ΔKD < 2× | 换芯片/换操作员 |
| 技术互证 | 2–3× 窗内一致 | ITC / BLI / MST |
| 温控 | 波动 ≤ ±0.1 ℃ | 快动力学尤其严格 |
图表4:可信度验收清单。将"可信"从形容词变为可勾选的条目。
八、应用案例讨论
落到具体体系,SPR 参数才有解释力。抗体-抗原亲和力排序中,KD 落在 10−10–10−11 M 属高亲和, 但排序不能只看 KD:两株抗体若 KD 相近,kd 更小者体内滞留更久,ka 更大者更快占满靶点。 纳米载体蛋白冠分析则把难点推到"固定对象"——纳米粒难以直接偶联芯片,常用 C1 以物理吸附或生物素-链霉亲和素捕获, 再让血浆蛋白流过,实时监测冠层组成动力学,此时低固定量、短传质路径的 C1 平面芯片至关重要。
肽-整合素/HER2 体系是展示参数解读的好样本。以环肽 cRGDfK 与 αvβ3 整合素为例, 报道的 ka ≈ 1.2×10⁵ M−1s−1,若解离 kd ≈ 0.01 s−1,则 KD ≈ 8×10⁻⁸ M(约 80 nM), 属中等亲和、适合靶向成像而非长效阻断;换成线性 RGD 肽 ka 常低一个量级、kd 高数倍,亲和骤降,正好说明环化对构象锁定的贡献。 HER2 衍生肽与抗体的互作则常呈现 kd < 10−4 s−1 的慢解离,对应 10−10 M 级 KD。 解读的要义是:永远把 ka、kd、KD 三者一起看,并结合化学计量、体系物性与正交验证, 才能把一串数字翻译成"这个分子为什么好、好在哪、还有什么没被证明"。
| 体系 | ka (M−1s−1) | kd (s−1) | KD (M) | 解读要点 |
|---|---|---|---|---|
| cRGDfK–αvβ3 | 1.2×10⁵ | ~1×10⁻² | ~8×10⁻⁸ | 中等亲和,适靶向成像 |
| 抗体–抗原(高亲和) | 105–106 | <10−4 | 10−10–10−11 | 慢解离,长滞留 |
| 线性 RGD–整合素 | ~104 | ~10−1 | ~10−6 | 构象未锁定,亲和低 |
图表5:参数解读示例。数值为说明性示意,强调"三位一体"解读而非单看 KD。
最新动态
-
09.28
表面等离子共振(SPR)实验避坑指南:从缓冲液优化到伪影辨别
-
09.28
酵母单杂交(Y1H)筛选:诱饵设计、假阳性治理与阳性结果验证体系
-
09.28
RNA Pull-down实验:探针设计、条件优化与结果深度解读
-
09.28
RNA合成技术:从固相化学到长链修饰RNA的制造路线
-
09.24
重组蛋白表达系统的工程化与纯化路径优化
-
09.24
表面等离子共振(SPR)技术在分子互作分析中的应用
-
09.24
qRT-PCR实验的优化与数据解读
-
09.24
DNA测序技术的进阶应用与临床转化
-
09.24
ELISA试剂盒定制开发与质量控制——从抗体制备到批间差控制,定制化检测方案
-
09.23
DAP-seq技术:从体外蛋白表达到Motif分析,植物转录因子研究的利器
 X