拉不下来先别换抗体:把Co-IP拆成13道能判的故障
1、把「拉不下来」拆成可判定的失败模式:Input × IP 四象限与排查优先级
拿到一张 IP 泳道干净得可疑的膜,第一反应不该是换抗体。这事儿吧,多数人把「拉不下来」当成一个整体问题,抗体换了三株、裂解液配了四版,钱花完了故障还站在最开始那一格。能定位的前提是把结果拆成两个独立观测:Input 里目的蛋白在不在,IP 泳道里共沉淀信号在不在。两个布尔量一交叉就是四个象限,每格对应的排查方向完全不同,有的格子压根不该动抗体,有的格子动了抗体等于白动。
先把两个观测放在同一张膜上
Input 取总裂解液的 2%–5%(约 10–50 µg 总蛋白),与 IP 泳道同胶、同膜、同曝光。第一条纪律是 Input 不能进饱和:16-bit 化学发光到 65535 灰度就压顶,饱和会把强表达误读成弱表达,四象限从根上就歪;看到发白发糊先按 1:5、1:10 稀释重跑。第二条纪律是对照泳道必须同批裂解液、等量微珠、同样洗涤程序,否则比较的是不同实验。
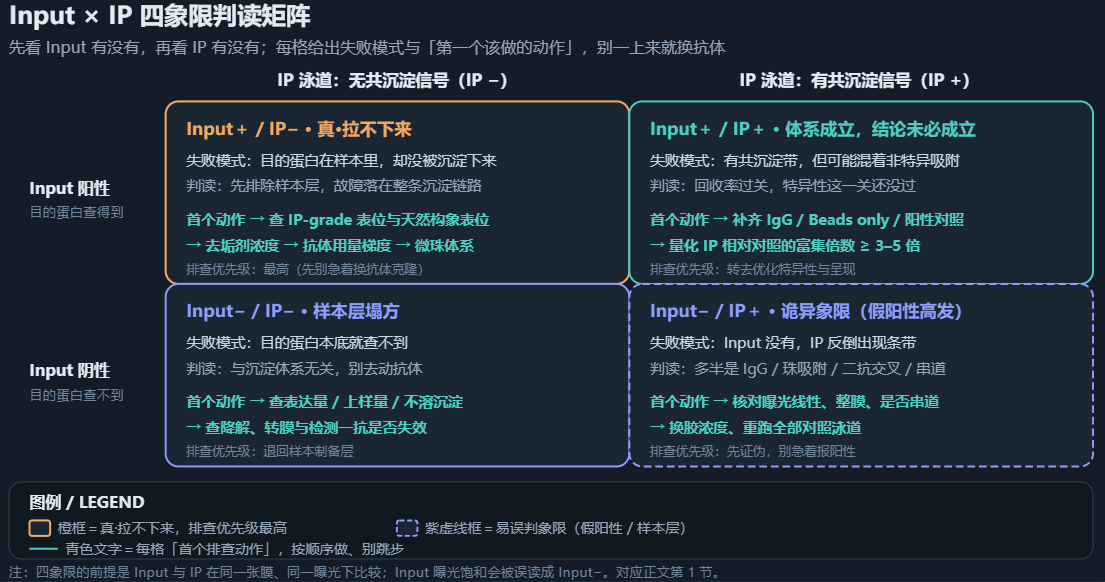
图 1|Input × IP 四象限与「首个排查动作」。四个格子不是四种失败,而是四种判读前提:左上才是真正的沉淀链路故障,左下与抗体无关,右下要先证伪而不是报阳性。青色文字只写第一个动作,因为排查一旦跳步,后面所有条件优化都建立在错误前提上。
四象限各自的首个动作
| 象限 | 失败模式 | 判读逻辑 | 首个动作 |
|---|---|---|---|
| Input+ / IP− | 目的蛋白在样本里,沉淀不下来 | 样本层无问题,故障落在表位、裂解、微珠、洗脱链路 | 核对抗体是否 IP-grade、天然构象表位;再去垢剂梯度 0.1%→1% |
| Input+ / IP+ | 有共沉淀带,可能混着非特异 | 回收率过关,特异性未过关 | 补齐 IgG / Beads only / 阳性对照,算富集倍数是否 ≥ 3–5 |
| Input− / IP− | 目的蛋白本底就查不到 | 与沉淀体系无关,换抗体没有意义 | 查表达量、上样 10–50 µg、不溶沉淀、冻融降解、检测一抗 |
| Input− / IP+ | Input 没有、IP 反倒有带 | 假阳性高发:IgG、珠吸附、二抗交叉、串道、曝光过度 | 核对曝光线性与整膜,换 4–12% 梯度胶,重跑全部对照 |
说白了,四象限里只有左上角那格才配叫「拉不下来」。另外三格要么在样本制备层,要么在对照与呈现层,硬往抗体上归因就是南辕北辙。排查顺序也就定死:先看 Input 有没有且没饱和,再跑 IgG 与 Beads only 两条对照,确认体系没在自说自话,然后才进抗体、裂解液、微珠这些参数。这个顺序的价值在于每步都能证伪前一步——Input 阴性时,后面所有优化都是在给一个不存在的信号打工。
别跳步的三条纪律
- 一次只动一个变量:浓度、去垢剂、盐、时长同时改,变好也说不清是谁的功劳。
- 留全记录:细胞数、裂解体积、蛋白定量、珠量、抗体批号、洗脱体积逐项写表。
- 阳性对照先行:全盘阴性时没它,分不清是体系还是样本问题。
Input 与 IP 的「有/无」必须同一曝光比较;单独拉长 IP 曝光会人为造出诡异象限,这类技术性假象先排除。
2、抗体关:IP-grade 验证、天然构象表位 vs 线性表位、单抗多抗与用量梯度
别急着换抗体,先问一句:手里这株是拿什么条件筛出来的。WB 好用只说明它认还原变性后、转膜上那条线性表位;IP 要在天然折叠状态下抓住活蛋白,靠的是构象表位——一级序列上不相邻的几个残基,折叠后才在空间上拼成一个面。两件事压根不是同一道题。一株针对 C 端短肽免疫的 WB 抗体,表位在天然蛋白里可能整个埋在疏水核心,溶液里根本够不着;反过来 IP-grade 抗体识别天然构象,煮样变性后 WB 又可能不认。所以常见配置是 IP 与 WB 用不同克隆、甚至不同种属,而不是一支抗体从头打到尾。
构象表位差异怎么落到判读上
拿到一株只标了 WB 的抗体,判定它能不能 IP 的成本很低:拿已知阳性裂解液做一次小规模沉淀,看 IP 泳道有没有货,再拿同一株做 WB 检测。若 IP 空白而 WB 很亮,八成是表位在天然态不可及。这事儿吧,厂商的「IP-grade」标签本质就是替你做过这一步验证,且通常在非变性裂解液里测过回收率,不是加了个形容词。另有一个隐蔽的坑:交联固定、变性洗脱、或裂解液里加了 0.1% SDS,都会把构象表位抹掉,此时 IP-grade 抗体一样失效。判读顺序是先确认裂解条件没把表位拆了,再怀疑抗体本身。
| 现象 | 最可能原因 | 量化判据 | 动作 |
|---|---|---|---|
| Input 亮、IP 空白 | WB 线性表位在天然态不可及 | 小规模 IP 回收率 < 5% | 换 IP-grade 克隆,或 IP / WB 分用两株 |
| IP 与 IgG 都亮 | 抗体过量、非特异共带 | > 10 µg / mg 总蛋白 | 做 1 / 2 / 5 / 10 µg 梯度,降到平台起点 |
| 批次间结果漂移 | 多抗批次差异 | 同一样本富集倍数差 > 2 倍 | 锁定批号、一次性分装,换单抗 |
| 加交联剂后全丢 | 表位被交联或变性掩盖 | 回收率掉 > 50% | 降交联剂浓度、改竞争肽温和洗脱 |
单抗多抗与用量梯度
单抗表位单一、批次一致,但表位一旦被互作界面、交联或标签遮蔽就全盘皆输;多抗多表位容错高、耐轻微构象变化,代价是批次漂移、背景偏高,跨批号比较富集倍数等于没比。用量按 1–10 µg 抗体 / mg 总蛋白起步(常见 2–5 µg,或按厂家 1:50–1:200),做 1、2、5、10 µg 四档梯度。判读看的不是绝对条带亮度,而是 IP 信号 / IgG 背景 的比值:游离抗体过量时会抢占微珠上有限的 A/G 位点、把特异性稀释掉,10 µg 档常常条带最亮却比值最差。最适剂量通常落在信号刚进入平台的那一档,而不是最高档。
口语提示很多「拉不下来」其实是抗体加太多、背景糊成一片。老实讲,先把抗体量砍一半、把 IgG 对照摆齐,往往比换新抗体管用;新抗体还得重新验表位。
常见失败:WB 稀释倍数直接当 IP 用,浓度差一个量级;IP 与 WB 同株兔抗则 50 kDa 附近被二抗糊住,见第 10 节。
3、种属与亚型搭配:Protein A/G 亲和力差异、同源二抗重链干扰、交叉吸附二抗
抗体能不能被珠子抓住,取决于它的种属和亚型,跟它认不认抗原没关系。Protein A 对兔 IgG、人 IgG1/2/4、小鼠 IgG2a/2b 结合强,对小鼠 IgG1、大鼠、山羊、鸡 IgY 就明显偏弱;Protein G 覆盖面宽得多,小鼠 IgG1、大鼠 IgG、人 IgG3 都吃,但对 IgM、IgA、IgE、鸡 IgY 基本不结合。现在的 A/G 融合蛋白把两者谱系拼起来,成了默认选项。挺容易翻车的就在这儿:拿着一株小鼠 IgG1 单抗,配了纯 Protein A 珠,抗体挂不上去,后面再怎么优化裂解液都是白搭。
亲和力与洗脱条件是耦合的
A/G 与 IgG 的亲和力在 nM 量级,常温结合很快,4℃ 30–60 min 基本饱和。但酸性洗脱是这套体系的软肋:0.1 M 甘氨酸 pH 2.5–3.0 会把 A/G–IgG 一起拆开,抗体共洗脱进样品,既污染后续 WB 条带,也给质谱塞满 IgG 肽段。若打算做 Co-IP-MS,要么把抗体共价交联到珠上(见第 10 节),要么改走标签竞争洗脱。判读逻辑是:先按一抗亚型选 A 还是 G 还是 A/G,再倒推洗脱方式,别等洗脱完了才发现抗体全在样品里。
一抗二抗同源,重链干扰从这里埋下
IP 用兔抗、WB 也用兔抗加抗兔二抗,洗脱液里那 1–5 µg IgG 就会在还原上样后变成重链 50 kDa、轻链 25 kDa 两条强带,二抗照样认。目的蛋白若恰好落在 45–55 kDa 或 23–28 kDa,直接被盖住,判读当场塌掉。三条绕开的路线:换种属,IP 用鼠抗、WB 用兔抗(或反过来),二抗只认后者;换二抗,用交叉吸附二抗或构象特异二抗(VeriBlot / Clean-Blot / TrueBlot 一类),只识别非还原态 IgG、避开变性重轻链;直接标记,把 IP 一抗偶联 HRP 或生物素,WB 阶段不再上二抗。代价分别是多买一株抗体、灵敏度略降且贵、以及偶联可能折损效价。
- 兔多抗:A / G / A-G 都行,最省心,但重链干扰概率最高。
- 小鼠 IgG1 单抗:优先 Protein G 或 A/G,纯 A 珠容易挂不上。
- 大鼠、山羊、鸡 IgY:别想当然用 A/G,先查厂家亲和力表,必要时用针对该种属的二抗包被珠。
开工前把一抗种属/亚型、目的蛋白 kDa、检测二抗种属三行并列核对,能提前堵掉第 10 节一半的坑。
4、裂解液配方:NP-40 / Triton / 洋地黄皂苷 / RIPA 强弱谱、盐、pH、Mg²⁺ 与抑制剂现配
裂解液是整条链路里最容易被顺手搞砸的一环。去垢剂按对蛋白互作的破坏力排成一条谱:洋地黄皂苷 0.05–0.2% 最温和,选择性透化质膜、保得住膜蛋白与细胞器互作;NP-40(IGEPAL CA-630)0.1%–1%、常用 0.5%,是 Co-IP 的默认起点;Triton X-100 同浓度档但略强;到 RIPA(1% NP-40 + 0.5% 脱氧胆酸钠 + 0.1% SDS)就已经是拆互作的配方了,那 0.1% SDS 足以把多数弱互作拆散。老实讲,很多「拉不下来」只是因为图省事直接用了平时配 WB 样品的 RIPA。
浓度要滴定,不要抄一个配方
NP-40 / Triton 做 0.1%、0.25%、0.5%、1.0% 四档梯度,每档都跑一次 IP 加 IgG 对照,看互作信号与背景的交叉点:浓度太低裂解不完全、目的蛋白留在不溶沉淀里,太高则互作被拆、背景反而因膜脂溶出变复杂。盐从 100–150 mM NaCl 起,升到 250–300 mM 能压掉静电型非特异吸附,但超过 300 mM 连静电驱动的弱互作也一起拆;KCl 有时比 NaCl 温和。缓冲用 Tris-HCl 20–50 mM、pH 7.2–7.5,Mg²⁺ 1–5 mM 保住依赖 Mg/ATP 的复合物,EDTA 1–5 mM 会把 Mg²⁺ 螯合走,磷酸化依赖的互作还得现加 NaF 10–20 mM、β-甘油磷酸 10–50 mM、Na₃VO₄ 0.1–1 mM。
| 条件 | 常用量级 | 判读与失败模式 |
|---|---|---|
| 洋地黄皂苷 | 0.05–0.2% | 最温和,膜蛋白互作首选;裂解偏弱,目的蛋白易留 pellet |
| NP-40 / Triton | 0.1–1%(常用 0.5%) | 默认起点,按 0.1→1% 梯度找信号与背景交叉点 |
| RIPA | 1% NP-40 + 0.5% DOC + 0.1% SDS | 强;0.1% SDS 拆多数弱互作,Co-IP 慎用 |
| NaCl | 100–150 mM 起,250–300 mM 压背景 | 超过 300 mM 连弱互作一起拆,别一步到 500 mM |
| pH / Mg²⁺ / 抑制剂 | pH 7.2–7.5;Mg²⁺ 1–5 mM;抑制剂现配 | PMSF 水相半衰期仅 30–60 min,母液反复冻融等于没加 |
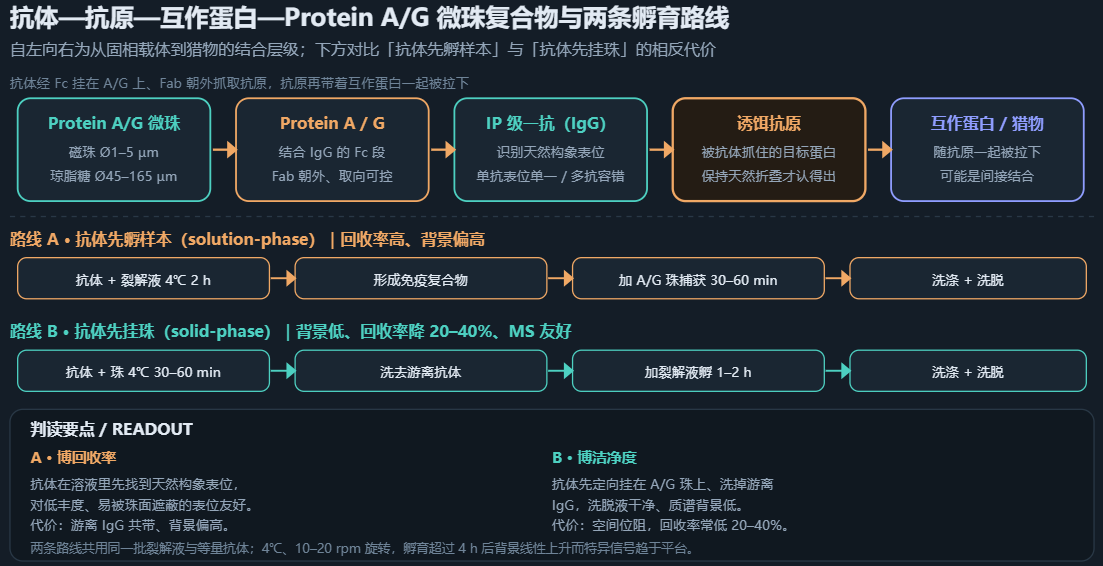
图 2|复合物结合层级与两条孵育路线。抗体经 Fc 定向挂在 A/G 上、Fab 朝外抓天然构象表位;路线 A 博回收率、路线 B 博洁净度,代价相反。对应第 3、4、7 节。
抑制剂一律现配现用、全程 4℃:PMSF 水相半衰期只有 30–60 min。失败模式很固定——裂解液搁了一周、母液冻融五次,目的蛋白被降解却按「拉不下来」去换抗体。
5、裂解副产物:核酸黏度、超声条件、不溶组分、冻融次数与样本量归一化
裂解液吸头一拉丝,就是基因组 DNA 释放的信号,别硬着头皮往下做。黏度会抬非特异吸附、让磁珠团聚、让电泳迁移变形。处理两条路:冰上超声 3–5 次 × 10 s、间隔 10 s、振幅 20–30%,或加 Benzonase 25–50 U/mL 配 Mg²⁺ 2 mM、4℃ 15–30 min 消化核酸;超声过头会产热、把复合物震散,宁可少几次多歇一会儿。随后 4℃、12000–16000 ×g 离心 10–20 min 取上清,这一步的沉淀别丢,单独取样跑 WB,判断目的蛋白是不是根本没被裂解出来。
不溶组分与冻融是两笔隐形账
膜蛋白、核蛋白、骨架结合蛋白常常整批留在 pellet 里,上清看着澄清,其实靶标全在沉淀——这时再怎么调抗体都没用,该回去加去垢剂强度或换洋地黄皂苷。裂解液尽量现用,冻融次数控制在 1–2 次以内,反复冻融既降解蛋白又让复合物解离;要留样就按 50–100 µL 分装、液氮速冻后存 −80℃,别整管反复化冻。样本量也要归一:每 IP 约 1×10⁶–1×10⁷ 细胞或组织 20–50 mg、裂解体积 0.5–1 mL,用 BCA / Bradford 把每组 Input 总蛋白拉平(如 1 mg / IP),再用 Input WB 归一化目的蛋白表达量,否则「IP 信号变弱」可能只是上样量差了三成。
- 黏度:拉丝即处理,超声或核酸酶二选一,记录次数与振幅。
- pellet:留样跑 WB,确认目的蛋白没被丢在不溶组分。
- 冻融:≤ 1–2 次,分装速冻,记录管号与化冻次数。
- 归一化:总蛋白与目的蛋白表达量两条都要拉平,再比 IP 富集。
黏度、pellet、冻融三项都留痕,否则样本层差异会伪装成体系差异。
6、微珠体系:琼脂糖 vs 磁珠、BSA / 鲑精 DNA 封闭、预清除与非特异吸附量化
珠子不是中立载体,它决定回收率、背景和操作节奏。琼脂糖珠直径约 45–165 µm、多孔、比表面积大、载量高,但每次洗涤都要 1000–3000 ×g 离心 1–3 min,沉降慢、容易吸走珠、死体积 10–20 µL,残留上清稀释洗脱液,背景天然偏高。磁珠直径 1–5 µm(常见 1 µm 与 2.8 µm),表面结合、扩散快,磁力架 10–30 s 就澄清、不用离心、死体积约 5 µL、背景低,适合自动化和少量珍贵样本;代价是载量只有 10–40 µg IgG / mg 珠、成本高,且高盐或去垢剂下易团聚。
选择逻辑与封闭、预清除
取舍其实不绕:样本珍贵、靶标低丰度、要低背景或上质谱,选磁珠;裂解液体积大、要堆载量、预算紧,选琼脂糖。封闭用 3–5% BSA 或 0.5–1% 酪蛋白、4℃ 1 h;做核蛋白或核酸结合蛋白再补鲑精 DNA 0.1–0.5 mg/mL(或 tRNA)封核酸结合位点。预清除是让裂解液先和空白珠 4℃ 转 30–60 min,把爱粘基质的蛋白先带走,代价是顺手损失 5–15% 目的蛋白,弱互作体系要慎用。非特异吸附别靠「有没有杂带」这种感觉,量化成 Beads only 泳道总灰度 / IP 泳道总灰度:超过 10–20% 就说明封闭、预清除或洗涤至少一项要加码。
口语提示说白了,磁珠贵就贵在「省事且干净」,不是「拉得更多」。 beads 在磁力架上别晾超过 1–2 min,干裂结块之后重悬不回来;预清除也别转太久,转过头把目的复合物一起带走了,还以为是珠子不行。
两头都翻车:预清除过头压低回收率,或不做封闭让 Beads only 比 IP 还亮。珠型、珠量、封闭剂、预清除时长都要记,换批号时全是变量。
7、孵育顺序两条路线:抗体先挂珠 vs 先孵样本,对背景与回收率的相反影响
同样的抗体和裂解液,只把「抗体什么时候见珠子」调一下,结果能差一大截。路线 A 抗体先孵样本:抗体加进裂解液 4℃ 转 1–4 h(弱互作可过夜),在溶液里先找到天然构象表位,再加 A/G 珠捕获 30–60 min;回收率高,对低丰度、易被珠面遮蔽的表位友好,代价是游离 IgG 与血清蛋白共带、背景偏高。路线 B 反过来:抗体先与 A/G 珠 4℃ 结合 30–60 min、洗掉未结合抗体,再加裂解液孵 1–2 h,洗脱液抗体少、背景低,Co-IP-MS 基本走这条;代价是珠面位阻,回收率常掉 20–40%。
取向、时长与判读
A/G 是结合 Fc 段的,等于把抗体定向摆成 Fab 朝外,比随机胺偶联的取向可控得多;若用共价偶联磁珠,就得自己盯偶联 pH 和封闭残留。孵育一律 4℃、旋转混匀 10–20 rpm,2 h 是多数互作进入平台的起点,超过 4 h 后特异信号趋于平台而背景近乎线性上升,纯属给自己添堵。判读要同时看两条曲线:IP / IgG 富集倍数 和 回收率。路线 A 博前者未必赢、后者稳赢,路线 B 恰好相反;只报一条带亮度、不报回收率,等于没比较。这事儿吧,选路线先问下游是 WB 定性还是质谱交付,别两边都想要。
失败模式集中在温度和时间:室温久转会让弱互作解离、蛋白酶开工。图 2 下半部分并排画了两条路线的相反代价。
8、洗涤与洗脱:盐梯度、去垢剂强度、洗脱 pH 与竞争肽、变性洗脱的代价
洗涤的目标不是「洗得越干净越好」,而是把背景压下去的同时留住目的信号。常规 3–5 次、每次 5–10 min、4℃、缓冲液 20–50 倍珠体积。严谨度按阶梯走:第 1–2 次用与裂解液同配方(0.1–0.5% NP-40、150 mM NaCl),第 3–4 次把 NaCl 升到 250–500 mM 或加 0.1% 脱氧胆酸钠,最后一次换无去垢剂 / 低盐缓冲液平衡。每次磁力架 10–30 s 或 2000 ×g 离心 1 min,弃上清后拿滤纸把残液蘸干,否则洗脱被稀释、条带发虚。判读逻辑是特异信号随次数缓慢下降、背景信号陡降,两线交叉处就是最优次数;洗到第 5 次以后特异也开始掉,就是过洗,再洗下去压掉的是自己的目的蛋白。
三种洗脱,对应三种下游
酸性洗脱用 0.1 M 甘氨酸 pH 2.5–3.0、室温 5–10 min,回收快且高,但必须立刻按 1:10 体积加 1 M Tris pH 8–9 中和,蛋白在低 pH 里放久了会失活降解;抗体也会一并洗脱,给质谱塞满 IgG 肽段。竞争肽洗脱(3×FLAG / HA / Myc 肽 0.1–0.5 mg/mL、4℃ 30–60 min)最温和、特异最高、洗脱液最干净,是标签 Co-IP-MS 的首选,代价是慢、贵、必须有标签。变性洗脱用 1× SDS 上样缓冲液 95℃ 5 min,回收最彻底,可 IgG 重链轻链全进样品,下游只能做 WB,酶活、再沉淀、质谱全被去垢剂和抗体污染拖死。
- WB 定性:酸性或变性洗脱都行,快、省事。
- 质谱 / 酶活:优先竞争肽,其次交联后酸性洗脱,避开 SDS。
- 弱互作:洗涤阶梯整体下调一档,宁可留点背景也别把互作洗没。
洗涤强度与两类信号的定量关系见图 4:严谨度是换信噪比的,超过交叉点后每多洗一次都在赔本。
9、对照体系:Input / 同型 IgG / Beads only / 阳性 / 互换 IP / 刺激依赖,缺一个塌一角
对照不是凑泳道,是给结论搭承重墙。Input(2–5% 裂解液或 10–50 µg 总蛋白)证明样本里确有目的蛋白、上样量一致、检测抗体还认;同型 IgG 必须同物种、同亚型、与 IP 抗体严格等摩尔(如兔 IgG 5 µg 对兔一抗 5 µg),控制 Fc 与 A/G 珠的非特异结合及内源 IgG 干扰;Beads only 不加抗体、只加等量珠和裂解液,量化珠基质、封闭剂、缓冲液自身的吸附。缺 Input,IP 阴性分不清是没拉下来还是没表达;缺 IgG,条带都能被质疑是 IgG 带下来的;缺 Beads only,连 IgG 还是珠在吸附都说不清。
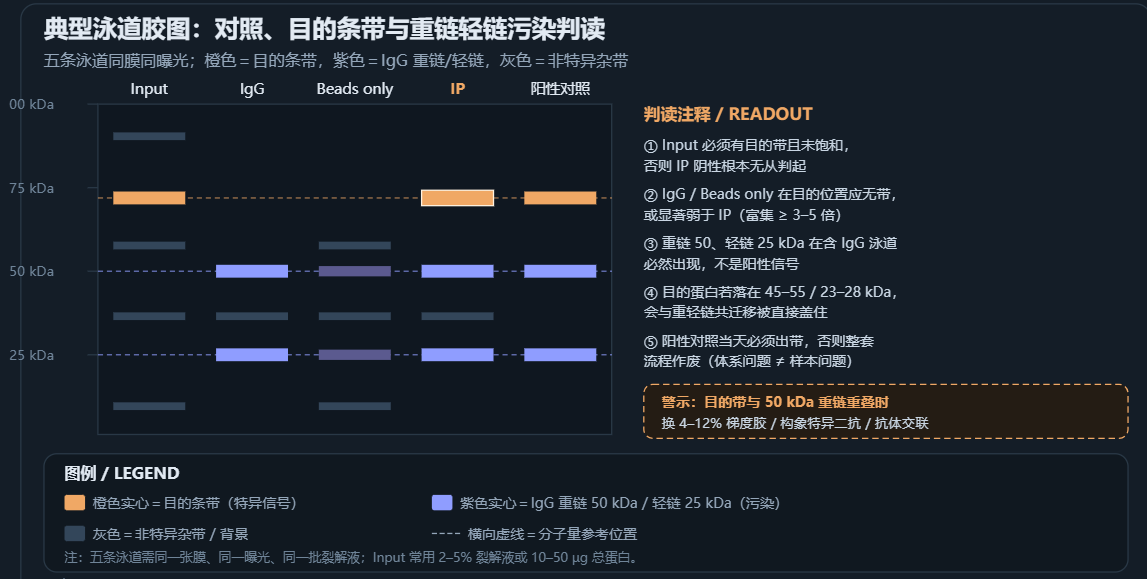
图 3|五泳道胶图判读。橙色为目的条带、紫色为 IgG 重链 50 kDa 与轻链 25 kDa;Input / IgG / Beads only / IP / 阳性对照须同膜同曝光。对应第 9、10 节。
剩下三项补的是说服力
阳性对照用一对已知互作,证明整套流程当天没崩,全盘阴性时没它就定位不了是体系还是样本;互换 IP 换成用 B 抗体拉 A、反向再验一次,单向结果的说服力才立得住;刺激依赖互作必须设未刺激、加抑制剂或时间 0 点,否则组成型污染会被当成诱导互作。所有对照泳道与 IP 共用同一批裂解液、同一珠量、同一洗涤程序、同一张膜、同一曝光。判读阈值定死:IP 泳道目的条带扣除本地背景后,相对 IgG 与 Beads only 的富集 ≥ 3–5 倍 才敢写「特异共沉淀」。
- Input:2–5% 或 10–50 µg,且未饱和。
- 同型 IgG:同物种同亚型、等摩尔,别拿不同厂家凑数。
- Beads only:等量珠、不加抗体、同封闭同洗涤。
- 阳性对照 / 互换 IP / 刺激依赖:当天设置,缺一项结论就少一角。
别急着裁那条漂亮带发图:IgG 对照若换了亚型或厂家,等于没对照,审稿人一句就能打回。
10、重链轻链污染:条带判读、构象特异二抗、抗体共价交联、免还原上样与质谱友好策略
还原上样后,洗脱液里那 1–5 µg IgG 会拆成重链约 50 kDa、轻链约 25 kDa 两条强带,非还原时完整 IgG 约 150 kDa 跑在胶顶。目的蛋白若落在 45–55 kDa 或 23–28 kDa,正好被压住。判读第一步是拿 IgG 与 Beads only 泳道对位置:同高度出现就是污染,不是信号;换 8%→10%→12% 胶或 4–12% 梯度胶、缩短曝光,常常能把共迁移拉开。构象特异二抗(VeriBlot / Clean-Blot / TrueBlot 一类)或交叉吸附二抗只认非还原态 IgG、避开变性重轻链,代价是灵敏度略降、单价偏高;更彻底的做法是让 IP 与 WB 用不同种属一抗,从根上不引入同源二抗。
把抗体钉在珠子上
共价交联是 Co-IP-MS 的关键一步:先让抗体结合 A/G 珠,再用 DSS、DMP、BS3 或戊二醛在 pH 7–8、室温 30–60 min 把它固定住,Tris / 甘氨酸淬灭残基,之后酸性洗脱时抗体不再共洗脱,质谱里就不会被 IgG 肽段淹没。代价要认:交联可能伤 Fab、回收率常降 10–30%,浓度必须滴定(BS3 1–5 mM 做三档)。免还原上样是另一条省钱路子——不煮、不加 β-ME / DTT,IgG 保持 150 kDa 跑胶顶,避开 50/25 kDa,但目的蛋白自身迁移位置也会变,得重新认带。质谱友好的组合是:交联 + 竞争肽温和洗脱 + 无去垢剂末次洗涤,洗脱液里别留 SDS 或 NP-40,两者都抑制酶解与离子化。
口语提示交联剂浓度务必自己滴定,别抄邻组配方:BS3 从 5 mM 一路加上去,Fab 被交联失活、回收率掉一半,还容易被误判成珠子坏了。先跑 1、2、5 mM 三档,同时看回收率与 IgG 残留再定,含 SDS 的洗脱液更不能直接进质谱。
失败模式两类:交联过量把抗体做废,或变性洗脱液直接进质谱导致离子抑制。先认出污染,再决定用二抗、种属错配还是交联。
11、弱互作与瞬时互作:可裂解交联剂、原位交联、刺激时间点、邻近标记替代路线
有些互作本来就不是「拉不下来」,而是「洗一次就没」。Kd 落在 µM–mM、解离半衰期以秒计,标准 2 h 孵育加 3–5 次洗涤足够把它清零。判读特征很明确:IP 泳道本来有带,盐浓度一抬或多洗一次就消失,同时 IgG 背景一直很干净——这不是抗体不行,是互作太弱。此时先别急着加严谨度,反过来把洗涤阶梯整体下调一档,宁可留点背景也保住信号,图 4 的决策窗口对这类体系要整体左移。
先把接触固定住,再谈洗
可裂解交联剂是正解:DSP / DTSSP 带二硫键、可被还原剂裂解,DSSO / DSBU 质谱可裂解并带报告离子,甲醛 1% 室温 10 min 可逆但交联谱复杂。用量级上,DSP 0.5–2 mM、冰上或室温 30 min–2 h,20–50 mM Tris 淬灭;甲醛后用 0.125 M 甘氨酸淬灭;DSBU 交联后还能用质谱定位交联肽段。原位(in cellulo)交联再裂解的好处是互作已被共价锁死,之后反而可以用 RIPA 这类强裂解液把背景洗得更干净。刺激依赖的互作另做时间梯度 0 / 2 / 5 / 15 / 30 / 60 min,峰值常在 5–15 min,取样要快、裂解液预冷并补足磷酸酶抑制剂。
- 交联剂:DSP / DTSSP / DSSO / DSBU 按「能否裂解、能否上质谱」选,浓度自己滴定。
- 时间点:至少四个点,别只取单点错过峰值就判无互作。
- 替代路线:BioID 生物素 50 µM 标记 16–24 h、TurboID 10–30 min、APEX2 加 H₂O₂ 1 min。
邻近标记捕获的是半径约 10–20 nm 的「邻居」而非互作,必带旁观者:Co-IP 问同一复合物,它问同一邻域,不能互相顶替。失败模式是交联剂过量假阳性聚集,或只取单点就下结论。
12、标签 Co-IP 与 Co-IP-MS:竞争洗脱、背景蛋白清单与富集打分、重复数与定量
带标签的体系把第 10 节的麻烦绕开不少:FLAG / 3×FLAG、HA、Myc、V5、Strep、GFP 配抗标签磁珠(如 M2 抗 FLAG),用 3×FLAG 肽 0.1–0.5 mg/mL(常用 0.15–0.2 mg/mL)4℃ 竞争洗脱 30 min、洗两次合并,几乎不带内源 IgG,质谱背景最干净,用量按 20–50 µL 珠浆 / 1 mg 总蛋白。取舍也清楚:标签可能干扰折叠、定位或互作界面,必须做功能回补验证(N 端还是 C 端、加 linker);过表达还会造出非生理互作与化学计量失衡,接近内源水平或做内源敲入更稳。
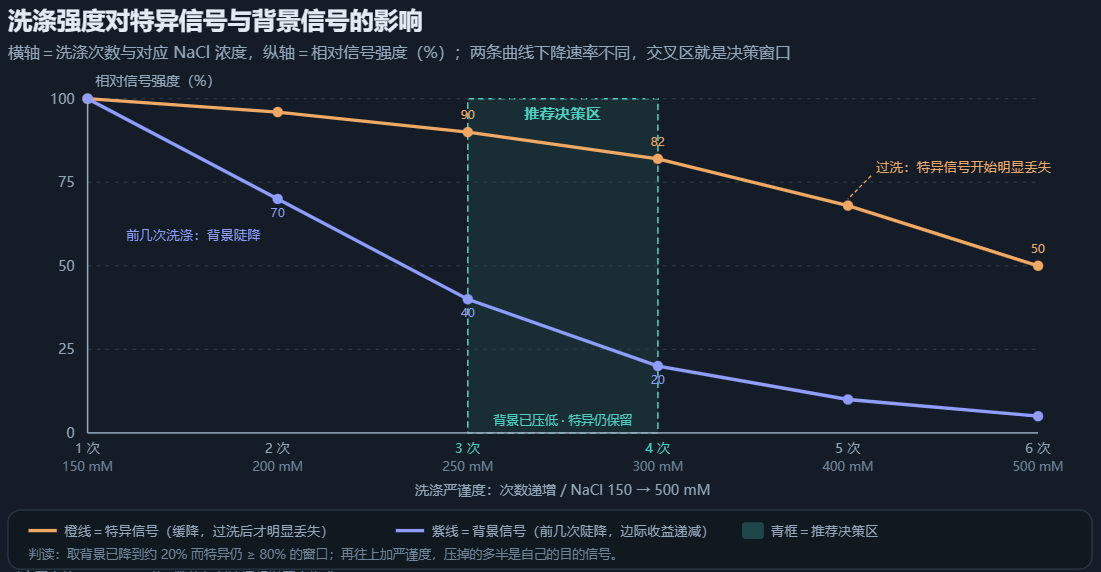
图 4|洗涤强度与特异 / 背景双折线。背景前几次陡降、特异缓降,交叉区(第 3–4 次、250–300 mM)即推荐决策区;再往上加严谨度就是过洗。对应第 8、11、12 节。
交付质谱前把背景蛋白认全
先建一份内部黑名单:角蛋白、IgG、血清白蛋白、HSP70 / 90、肌动蛋白、微管蛋白、核糖体蛋白、线粒体蛋白、核酸结合蛋白、蛋白酶体亚基,以及 A/G 珠渗漏的 Protein A/G,都是高频污染物,按对照泳道出现频率打分(CRAPome 思路)。富集判定用 SAINTexpress / BFDR 或谱图计数比、LFQ 强度,IP 相对 IgG 与 Beads only 的 fold enrichment ≥ 3–5 且 BFDR ≤ 0.05 才进候选,只在 IP 出现、对照零检出的优先。重复数要 ≥ 3 次生物学重复而非技术重复,TMT 标记合并或 label-free MaxLFQ / DIA 定量,missing value 与批次随机化都得写进方案;先看对照扣除,再看 fold change,别拿 IP 的绝对强度直接排名字,否则排第一的永远是角蛋白。
失败模式很朴素:把角蛋白、HSP 当新互作蛋白写进结论。质谱对背景的容忍度比 WB 低一个量级,宁可少洗一次也别把弱互作洗丢。
13、结果解释边界与论文级呈现:Co-IP 不能证明直接互作、整膜、曝光线性范围与判定清单
最后一道关是别把结论写过头。Co-IP 证明的是「在同一裂解条件下、同一复合物里被共同沉淀」,不证明两个蛋白直接物理接触——中间可能隔着桥接蛋白、支架蛋白,甚至由核酸牵线。要证直接互作,得换体外纯化蛋白的 pull-down、ITC / SPR、交联质谱定位到的交联肽,或把互作界面突变掉看共沉淀是否消失。措辞上写「共沉淀」「同一复合物」,别写「直接结合」,这一步省不得。
呈现与定量同样能翻车
整膜、未裁剪、标清 marker 位置,Input / IgG / Beads only / IP / 阳性对照全部同框,只裁一条漂亮条带是最容易被质疑的做法。曝光要落在线性范围:16-bit 化学发光到 65535 灰度就饱和,做 1 / 2 / 5 / 10 s 或稀释梯度确认条带没压顶,定量只用未饱和那张。灰度扣除本地背景后按 Input 归一化(IP 条带 / Input 条带 / 上样比),三次生物学重复给均值 ± SD 和统计检验,别用「看起来更亮」当结论。把前面十二节的判据收成一张能照着勾的清单:
- Input 有目的带且未饱和(2–5% 裂解液或 10–50 µg 总蛋白)。
- IgG / Beads only 在目的位置无带或显著弱于 IP。
- IP 相对对照富集 ≥ 3–5 倍,且已扣除本地背景。
- 阳性对照、互换 IP、刺激依赖对照当天齐全。
- 重链 50 kDa / 轻链 25 kDa 不共迁移,或已用交联、构象特异二抗排除。
- 整膜呈现、marker 清晰、曝光处于线性范围(< 65535 灰度)。
- 至少 3 次生物学重复,灰度以 Input 归一化并给统计检验。
- 结论措辞不越界:只报共沉淀与同一复合物,不报直接结合。
把「看起来有带」拆成一组能逐条证伪的判据。判据缺一角,再漂亮的条带也只是曝光。
最新动态
-
11.05
拉不下来先别换抗体:把Co-IP拆成13道能判的故障
-
11.05
序列一致不等于交付合格:全基因合成的13道工程判据
-
11.04
DNA Pulldown避坑指南:从探针设计到质谱送样的零翻车实操手册
-
11.04
别再乱换试剂盒!Co-IP失败90%的坑,都藏在裂解前的样品制备里
-
11.04
别再盲目抄GAPDH、乱套2^-ΔΔCt公式!qRT-PCR从逆转录细节到统计规范的避坑手册
-
11.04
别再把DAP-seq错当ChIP-seq平替!从HaloTag表达质控、文库参数优化到证据链搭建的全流程
-
10.16
当Cq值不能直接比:荧光定量PCR中被误用的六个假设
-
10.16
噬菌体展示的工程学真相:库容、遗传漂移与淘洗压力之间的三角关系
-
10.16
CUT&Tag的真实门槛:从"一万个细胞起"到"可信图谱"之间那些没人写在protocol里的失败
-
10.16
ChIP-seq实验设计的六道关口:从交联参数到生物学结论之间的断层带
 X