重组蛋白表达从宿主选型到纯化工艺
一、宿主选型:把决策变量摆上桌面
重组蛋白表达的第一道难题不是"怎么表达",而是"在哪儿表达"。很多项目失败并非技术执行不力,而是宿主选型阶段就埋下了错配。选型本质上是在四个变量之间做权衡:翻译后修饰的需求强度、可溶性表达的概率、单位成本、放大难度。把这四个变量分别打分,比凭经验拍板更可靠。
先看翻译后修饰。如果目的蛋白是分泌型糖蛋白、抗体、膜蛋白胞外区,或者需要形成正确二硫键配对的多结构域蛋白,原核系统几乎必然折损活性。此时应优先考虑真核体系。但真核体系内部差异很大:酵母的糖基化以高甘露糖型为主,可能改变蛋白半衰期与免疫原性;昆虫细胞的糖基化模式与人源仍有差距但更接近哺乳动物;哺乳动物细胞提供最完整的人源修饰,代价是周期、成本与工艺复杂度的全面上升。
再看可溶性概率。可溶性表达的概率与蛋白来源物种的系统发育距离、分子量、二硫键数量、跨膜区数量呈明显相关性。来自嗜热菌或原核生物的酶,在大肠杆菌中往往表现良好;来自高等真核的可溶性胞内蛋白,则经常在原核系统中聚集成不溶性聚合体。一个实用的经验规则:分子量超过 60 kDa、含 3 个以上二硫键、或预测存在跨膜区,都应把原核系统的优先级下调。
成本与放大是工业项目的硬约束。大肠杆菌的高密度发酵工艺成熟、培养基便宜、周期短,是克级以上量产的首选。酵母同样适合工业放大,且能做分泌表达,纯化难度显著降低。昆虫与哺乳动物体系更适合毫克到克级的研发样品与临床前材料,放大到吨级在经济上通常不可行。
| 决策维度 | 大肠杆菌 | 毕赤酵母 | 昆虫-杆状病毒 | HEK293 / CHO |
|---|---|---|---|---|
| 翻译后修饰 | 无糖基化 | 高甘露糖型 | 接近哺乳型 | 人源化完整 |
| 可溶性概率 | 原核蛋白高 | 中等偏上 | 高 | 最高 |
| 周期(小试) | 1–2 周 | 3–5 周 | 3–4 周 | 2–4 周(瞬转) |
| 放大经济性 | 最优 | 优 | 中 | 较差 |
| 典型用途 | 工业酶、抗原 | 食品级酶、疫苗 | GPCR、复合物 | 抗体、细胞因子 |
选型实操建议项目初期不要把鸡蛋放在一个篮子里。预算允许时,最经济的方式是同一段编码序列同步在两套体系做小试:原核做快速验证与抗原筛选,真核做活性确认。两套体系的结果对比往往能在两周内锁定主攻方向,比单一体系反复优化省下一个多月。
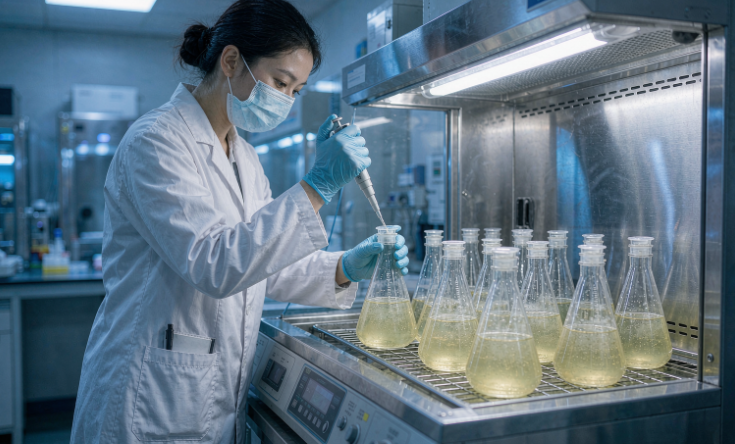
图1:摇瓶诱导表达阶段:控制接种时相、诱导剂浓度与温度是决定可溶性的三大杠杆
二、大肠杆菌系统的可溶性极限拉扯
大肠杆菌表达系统的问题从来不是"表达不出来",而是"表达出来了但不可溶"。事实上,过高的表达速率本身就是不可溶的诱因,核糖体装配速度超过分子伴侣辅助折叠的速度,新生肽在胞内以未折叠或部分折叠状态聚集。因此,可溶性优化的核心思路是给折叠争取时间与资源,而不是一味追求更高表达量。
温度是最强杠杆
降低诱导后培养温度是性价比最高的单项优化。从 37 ℃ 降到 25 ℃ 通常能显著提升可溶性比例,个别蛋白需要降到 16–18 ℃ 并延长诱导至过夜。低温减缓翻译速度、降低聚集动力学、减少热休克响应,三项收益叠加。代价是单位体积产量可能下降 30–50%,但对可溶性得率的提升往往远超这个幅度。实操上建议做 37 / 30 / 25 / 18 ℃ 四点温度梯度,用同一个克隆平行比较,一轮就能锁定工作温度。
菌株与载体是第二杠杆
含有稀有密码子密集区的基因,应换用携带相应 tRNA 补充质粒的菌株。含较多二硫键的蛋白,可考虑氧化型胞质菌株或使用周质分泌策略,周质空间的氧化环境与丰富的二硫键异构酶,常常让原核胞内不可溶的蛋白变得可溶且正确折叠。毒性蛋白或膜蛋白可用严格调控的启动子降低本底表达,避免筛选阶段的克隆逃逸。
融合标签的选择逻辑
融合标签不仅是纯化工具,也直接影响可溶性。大分子量标签(如 MBP、SUMO、GST)通过充当"分子伴侣支架"显著提升融合蛋白的可溶性,但需要在纯化后用专一性蛋白酶切除,增加工艺步骤。小标签(His、Strep)对可溶性几乎无贡献,胜在纯化简单。策略上,可以构建 N 端和 C 端分别融合 MBP 与 His 的双标签载体,先靠 MBP 拉可溶性,再靠 His 做亲和纯化,中间用 TEV 或 3C 蛋白酶切位点衔接。
常见的失败模式诱导剂浓度并非越高越好。高浓度 IPTG 常导致表达过快、包涵体激增。从 0.05 mM 起步做浓度梯度,配合 OD600 在 0.5–0.8 之间多个接种时相,比单点优化更能找到平衡点。另一个被忽视的变量是培养基中的葡萄糖残余,它会通过 cAMP-CRP 途径抑制启动子,造成批间差异显著。
三、包涵体复性:把"垃圾"变回"产品"的工艺学
当可溶性优化穷尽手段后仍无法避免包涵体时,包涵体复性就成了正式工艺而非补救手段。包涵体并非"错误折叠的蛋白质垃圾"那么简单,它常常含有大量正确折叠但被隔离的蛋白分子,且纯度往往高于可溶部分(胞内杂蛋白不进入包涵体)。这给了复性路线一个意外的优势:起始纯度可能已经超过 70%。
复性工艺分三步:增溶、纯化、折叠。增溶通常使用 6–8 M 尿素或盐酸胍,配合还原剂打开错配的二硫键。增溶后先在变性条件下做亲和纯化,把杂质去掉再复性,比先复性再纯化的成功率高得多,因为复性后蛋白对蛋白酶、聚合和界面吸附都变得敏感。
折叠策略的选择
稀释复性最简单,但蛋白浓度被稀释到极低(通常 0.01–0.1 mg/mL),后续需要浓缩,且浓缩过程可能再次聚集。透析复性浓度可以稍高,但时间曲线难以控制。真正具有工业价值的是层析耦合复性:把变性蛋白上样到亲和柱或离子交换柱上,用梯度降低变性剂浓度进行柱上折叠。固定化限制了分子间的碰撞聚集,允许在较高蛋白浓度下完成折叠,回收率通常显著优于液相稀释法。
折叠缓冲液中的添加剂是另一类关键变量。精氨酸通过抑制分子间相互作用提高复性回收率,是使用最广的添加剂;甘油与海藻糖作为渗透压稳定剂辅助折叠;微量氧化型与还原型谷胱甘肽对形成正确的二硫键配对至关重要;氧化型蛋白质二硫键异构酶(PDI)可以在关键蛋白上带来决定性差异。添加剂组合通常需要正交试验设计来优化,而不是单变量摸索。
复性质量判定复性成功的判定不能只看 SDS-PAGE 条带,变性凝胶无法区分正确折叠与错误折叠的聚合体。必须用SEC-HPLC 检查聚集体比例,用圆二色谱或差示扫描荧光法验证构象,用活性实验确认功能恢复。这三项一起看,才能判断复性工艺是否真正成立。
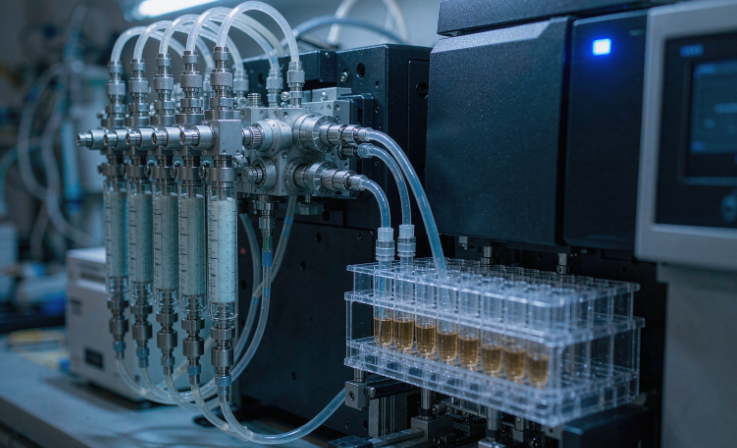
图2:层析纯化系统:亲和、离子交换、凝胶过滤的组合顺序往往决定了终产品纯度上限
四、毕赤酵母:分泌表达与高密度发酵的协同
毕赤酵母表达系统的价值在于两件事的结合:胞外分泌带来的纯化简化,以及高密度发酵带来的规模化优势。分泌表达意味着培养基上清就是粗产品,菌体杂质与内毒素被物理分离,纯化链条显著缩短。这一优势在工业酶与疫苗抗原生产上极具竞争力。
AOX1 启动子是甲醇诱导型的强启动子,也是毕赤酵母系统的核心。甲醇既是诱导剂又是碳源,但过量甲醇会造成细胞毒性与氧耗激增。发酵工艺的关键在于甲醇浓度的精细控制,通常维持在 0.2–0.5% 之间,低于此值表达量下降,高于此值细胞中毒。溶氧是另一个强耦合变量:高密度发酵下氧传质成为瓶颈,补料速率、搅拌速率与通气量需要联动调节。
拷贝数与菌株筛选
外源基因整合拷贝数与表达量并非单调正相关。低拷贝(1–2 拷贝)常导致表达不足,高拷贝(10+ 拷贝)则可能超出分泌通路处理能力,造成内质网应激与折叠失败。实用的做法是构建一个覆盖 1 到 15 拷贝的菌株文库,用表达量与分泌质量双指标筛选,而不是盲目追求最高拷贝数。
信号肽选择同样关键。酿酒酵母的 α-factor 信号肽是默认选择,但并非对所有蛋白最优。信号肽切割效率不足会导致产物滞留或N端不均一;个别蛋白换用原生信号肽或天然信号肽能得到更完整的成熟N端。分泌效率不足时,共表达分子伴侣(如 PDI、Kar2/BiP)或轻度降低诱导温度,常能改善。
五、昆虫-杆状病毒:大分子与复合物的专属舞台
昆虫杆状病毒表达系统的独特之处在于基因组容量大(可容纳 30 kb 以上外源基因)、具备完整的真核折叠与翻译后修饰能力、对多数蛋白无毒且安全等级要求低。这些特性使它成为多亚基复合物、病毒样颗粒、跨膜蛋白(尤其是 GPCR 与离子通道)的首选平台。
工艺上最敏感的两个参数是感染复数(MOI)与收获时间。MOI 过低导致感染不同步、产物异质性高;MOI 过高则细胞裂解过早、产物降解。经验区间是 MOI 1–5,感染后 48–72 小时收获,但不同蛋白差异显著,建议做时间曲线。另一个常被低估的问题是杆状病毒本身的糖基化能力有限,它缺乏哺乳动物特有的唾液酸化与半乳糖基化能力,生产需要高度人源化糖型的蛋白时,需要使用经过糖基化工程改造的昆虫细胞系。
多亚基复合物的组装陷阱用一个杆状病毒载体同时表达多个亚基看似省事,但重组效率低、组装比例难控。更稳健的策略是把不同亚基分别克隆到独立载体,共转染后筛选共感染比例,虽然工作量更大,但可控性远高于单载体方案,尤其适合二聚体以上复合物。
六、哺乳动物细胞:活性导向的终点站
当目的蛋白的生物学活性、构象完整性或糖型直接决定项目成败时,哺乳动物细胞表达是无法绕开的选择。HEK293 与 CHO 是两条主流路线:HEK293 转染效率高、周期短,适合快速制备研发样品;CHO 是生物制药行业标准宿主,具有成熟的稳转细胞株构建、放大生产与法规路径。
瞬时转染与稳定细胞株的选择本质上是一个时间—成本—规模的三角权衡。瞬转在悬浮 HEK293 细胞中可在 5–7 天内获得毫克到克级蛋白,适合早期功能研究、抗体筛选与结构生物学样品制备。稳转细胞株需要数月时间完成筛选与克隆,但一旦建立,可长期稳定供应、批次一致性可控,是后续放大与 GMP 生产的必经之路。
悬浮培养与贴壁培养的选择影响放大策略。贴壁培养上限大约在滚瓶与细胞工厂级别,适合研发小样;悬浮驯化后的细胞可在摇瓶、波浪式反应器与搅拌罐中逐步放大,是现代生物制药的主流。补料策略、葡萄糖与谷氨酰胺浓度、pH 与溶氧控制是决定比活产率的关键工艺参数,优化不当容易出现乳酸或氨积累抑制细胞生长。
七、无细胞蛋白表达:跳出细胞边界的自由
无细胞蛋白表达(CFPS)把转录与翻译搬到体外反应体系中,绕开了一切细胞层面的约束:没有细胞壁限制、没有细胞毒性问题、没有生长周期约束、可以直接加入非天然氨基酸或有机溶剂。这些特性让它成为三类场景的最优解:强毒性蛋白、含非天然氨基酸的工程化蛋白、高通量突变体筛选。
裂解液的选择决定了体系的性价比。大肠杆菌裂解物成本最低、表达量高,但缺乏真核修饰能力;兔网织红细胞与昆虫细胞裂解物具备一定修饰能力,成本更高;纯化的 PURE 系统组分明确、可定制,但单反应成本高出数量级。能量再生体系(PEP、3-PGA 或基于糖酵解的再生方式)是控制成本的关键变量。
CFPS 最大的短板是反应体积经济性与规模化天花板。微升级别的反应在板上做高通量筛选很经济,但要放大到毫克级,试剂成本与产物纯度都会成为挑战。因此 CFPS 的最佳定位是"筛选工具"而非"生产工具",用它快速遍历突变体或构建体,锁定最优序列后再切换到细胞体系放大。
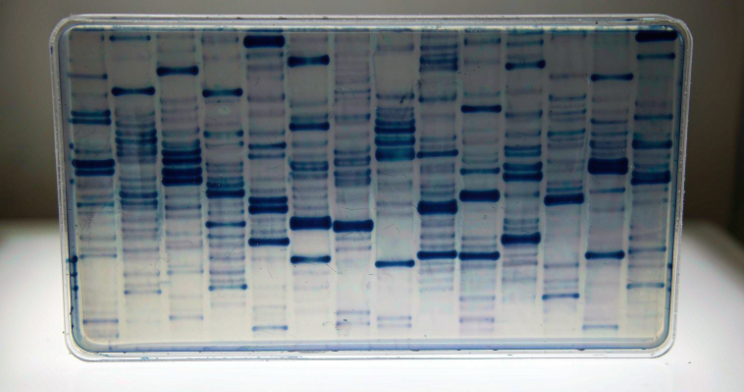
图3:SDS-PAGE 是纯化链条上最快速的中间质控,但可溶性、聚集体与活性必须靠色谱与活性实验补充判断
八、蛋白表达纯化工艺:把产量变成产品
表达量只是半成品。真正决定最终交付质量的是蛋白表达纯化工艺的完整性。一个成熟的工艺链条包括:收获与澄清、捕获、中间纯化、精纯、标签切除、缓冲液置换、浓缩与终配方。每一步都有优化空间,也都藏着失败陷阱。
捕获阶段通常用亲和层析,追求快速浓缩与高纯度。His 标签的镍柱最常用,但需注意组氨酸残留与金属离子污染;Strep 标签特异性更高、洗脱条件更温和,适合活性敏感蛋白;Protein A 仅适用于抗体类。中间纯化常用离子交换,在捕获的基础上按等电点差异进一步分离,同时去除宿主细胞蛋白与核酸。精纯常用凝胶过滤(SEC),主要功能是去除聚集体,但也带来稀释效应,往往需要后续浓缩。
质控是工艺闭环的关键。纯度用 SDS-PAGE 与 SEC-HPLC 双指标衡量;内毒素用动态显色法检测,注射级要求通常低于 0.1 EU/μg;宿主细胞蛋白(HCP)与宿主细胞 DNA(HCDNA)分别用 ELISA 与 qPCR 量化;结构完整性用圆二色谱或热漂移实验辅助判断;活性则必须用与目标用途一致的生物学实验验证,不能以比活替代。
工艺放大的四个坑摇瓶到生物反应器的放大常出现表达量骤降,原因往往不是表达本身,而是溶氧、pH 或补料策略失配。层析柱放大时要保持线性流速恒定而不是体积流速。过滤与离心步骤在小试中被忽略,放大后成为瓶颈。缓冲液配制用注射用水而非去离子水,避免内毒素污染在放大阶段集中爆发。
九、表达条件优化的实验设计:从单变量到 DOE
表达条件优化的传统做法是一次只改一个变量,先试温度,再试诱导剂浓度,再试接种时相。这种方法直觉上合理,但有两个致命缺陷:一是无法捕捉变量间的交互作用,二是实验次数随变量数线性增长。当关键变量超过五个(温度、诱导剂浓度、诱导时相、培养基、菌株、标签位置、补料策略),单变量遍历的总实验量会迅速失控。
实验设计(DOE)方法解决了这个问题。析因设计能同时评估多个主效应与交互效应;响应面设计(RSM)在初步锁定关键变量后,用中心复合设计或 Box-Behnken 设计拟合二次响应曲面,直接找到最优工作点;Plackett-Burman 筛选设计则用于在十几个候选变量中快速识别出真正重要的三到四个。以补料分批发酵为例,碳源速率、氮源浓度、pH、溶氧、诱导剂添加时机五个变量,用 Plackett-Burman 做 12 次实验即可完成主效应筛选,再用 RSM 做 20 次左右的响应面精调,总共三十余次实验就能得到一个经过统计验证的最优组合,比单变量遍历的上百次实验少得多,而且结论更可靠。
实施 DOE 时有三个实操要点。第一,响应指标的选择必须反映真实目标:如果目标是可溶性活性蛋白产量,就应该用"活性 × 产量"作为响应值,而不是 SDS-PAGE 条带亮度或总蛋白浓度,用错误的响应值做优化,会精确地优化到一个错误的最优点。第二,实验的随机化与重复不能省:发酵与表达实验的批间波动真实存在,没有重复的 DOE 结果无法估计误差项,也就无法判断效应是否显著。第三,模型外推要谨慎:响应面模型只在实验范围内可靠,不要把最优点直接外推到范围之外的条件。
小规模筛选的放大风险摇瓶与深孔板是小规模筛选的主力,但它们与生物反应器在溶氧传质、pH 控制、补料精度上的差异巨大。摇瓶中筛出的最优条件直接搬到反应器上往往表现下降,尤其是高密度发酵场景。务实的做法是在摇瓶筛出候选条件后,用小型平行生物反应器做一轮确认,把放大带来的系统性偏差提前暴露。
十、失败模式的系统诊断:按症状定位根因
蛋白表达项目的失败模式高度重复,绝大多数可以归入有限的几类。按症状做系统排查,比盲目重做有效得多。
症状一:SDS-PAGE 完全看不到目标条带。排查顺序:先确认序列正确(测序有没有做、阅读框有没有错、信号肽有没有意外引入);再确认诱导条件生效(IPTG 是否失效、菌株抗性是否匹配);然后确认蛋白是否被降解(加蛋白酶抑制剂、降低诱导温度、换降解缺陷菌株)。一个经常被忽略的原因是目标蛋白分子量恰好与某个高丰度内源蛋白重合,条带被掩盖,此时用 Western blot 或标签特异检测就能确认。
症状二:有表达但全部不可溶。这一类在前面章节已有详细展开,核心杠杆依次是:降温度、降诱导剂浓度、换融合标签、换周质或氧化胞质策略、共表达分子伴侣。值得补充的是共表达分子伴侣的选择逻辑,GroEL/GroES 对小分子量蛋白帮助明显,DnaK/DnaJ/GrpE 系统对含较长疏水区的蛋白更有效,而 Tig(触发因子)对新生肽链的早期折叠有独特作用。组合使用往往优于单一伴侣。
症状三:可溶但无活性。这是最难诊断的一类。可能原因包括:折叠不完整但可溶(错配二硫键、缺少辅因子)、缺少翻译后修饰(在原核系统表达的糖蛋白)、辅因子或金属离子缺失、寡聚化不完整。诊断路径:用 SEC 检查聚集体与寡聚状态,用热漂移实验评估构象稳定性,补充可能的辅因子(金属离子、辅酶、血红素等)后复测活性,必要时切换到真核系统做平行确认。把"无活性"简单归因于"表达系统不对"而不做区分诊断,会导致不必要的体系切换与时间浪费。
症状四:批间结果不稳定。排查重点依次是:菌种传代导致的质粒丢失或突变(从甘油菌重新划板)、培养基批次差异、接种时相波动、诱导剂效价变化。建立标准化的种子液制备流程与临界控制点记录,比事后排查有效得多。
 X