双荧光素酶报告基因检测原理全解析:萤火虫配海肾,这对"CP"到底在发光里藏了什么门道
一、为什么双荧光素酶报告基因实验是分子生物学的"标配"
在分子生物学实验室里溜达一圈,你会发现有个实验几乎人人都要做——转录因子和靶基因启动子结合验证、miRNA 对靶基因 3'UTR 的调控、信号通路关键节点的活性变化,只要涉及"基因表达调控"这个大筐,最后基本都会落到一个检测上:双荧光素酶报告基因检测。说白了,它就是分子生物学实验的"标配",地位堪比 Western Blot 之于蛋白、qPCR 之于 RNA。
为什么这么火?因为它把"调控关系"这种看不见摸不着的东西,翻译成了发光强度这种能被仪器直接读出来的数字。你想想,一段启动子序列到底有没有被激活,平时谁知道啊?但把启动子接到荧光素酶前面,它一被激活就发光,光强高低直接反映活性大小,多直观。不过今天咱们要聊的不是"怎么做",而是"为什么这么做"——把双荧光素酶报告基因检测原理吃透,你做实验才不会抓瞎。
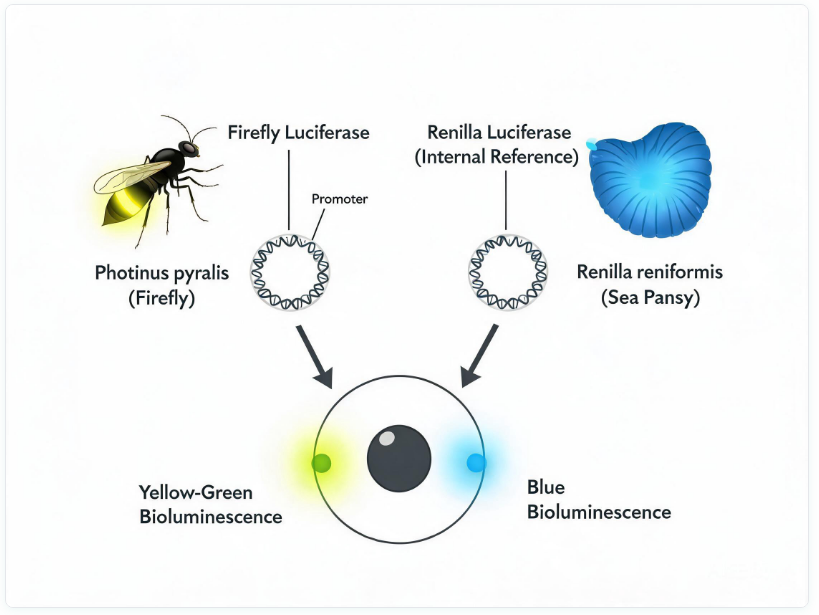
图1:萤火虫荧光素酶与海肾荧光素酶双报告系统示意图。萤火虫酶负责反映目的调控事件,海肾酶负责校正系统误差,两者分工明确。
二、萤火虫荧光素酶的前世今生
先说"主角"——萤火虫荧光素酶(Firefly Luciferase,简称 Fluc)。这玩意儿最初是从北美萤火虫(Photinus pyralis)里提取出来的,后来把它的基因(luc)克隆出来,就成了最经典的报告基因之一。它催化的是一个非常讲究的发光反应:底物叫荧光素(D-luciferin),在 ATP、Mg²⁺ 和氧气参与下,荧光素被氧化成氧化荧光素,同时释放出一个光子,发出黄绿色的光,波长大约在 560 nm 左右。
你想想这个反应有多妙:它把 ATP 都拉进来了,说明这是个能量依赖的过程。也正因为如此,萤火虫荧光素酶的发光强度,理论上能很忠实地反映它上游启动子的转录活跃程度——启动子越活跃,mRNA 越多,酶越多,发光越强。这条因果链干净利落,所以它才被选来当报告基因。再加上它的检测灵敏度极高,比传统的 CAT、GFP 那些高好几个数量级,线性范围也宽,动态范围能跨好几个 log,这也就是荧光素酶报告基因检测原理里它稳坐 C 位的原因。
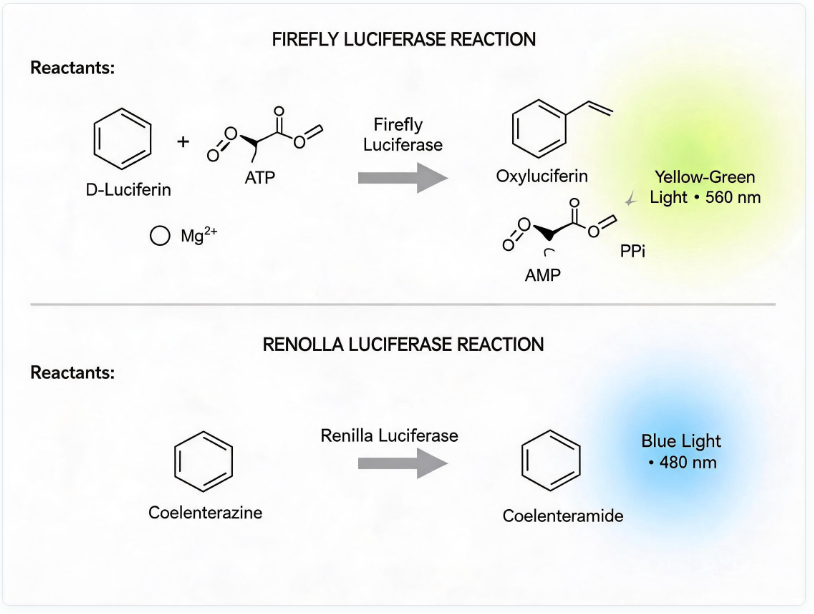
图2:荧光素酶催化发光的化学反应机理。D-luciferin 在 ATP、Mg²⁺ 与 O₂ 参与下被氧化,释放光子,光强与酶量、上游启动子活性直接挂钩。
三、海肾荧光素酶的角色定位
光有萤火虫还不够,你得给它配个"搭档"——海肾荧光素酶(Renilla Luciferase,简称 Rluc)。这个酶来自海肾(Renilla reniformis),一种海洋腔肠动物。它催化的反应要简单得多:底物是腔肠素(coelenterazine),不需要 ATP,在有氧条件下直接氧化发光,发的是蓝光,波长 480 nm 左右。
那为什么非得拉它进来?这就得说到实验里最让人头疼的问题——"加样误差"。你想,转染的时候,你往两个孔里加的质粒量、细胞数、转染效率,能保证一模一样吗?根本做不到。可能这孔细胞多转进去点,那孔少转进去点,最后萤火虫发光的强弱,到底是启动子活性的差异,还是细胞数和转染效率的差异?你根本分不清。所以我们需要一个"内参"来校正这些系统误差。
海肾荧光素酶就干这个活:把它的表达框建在一个组成型启动子(比如 SV40、TK 启动子)后面,不管你实验条件怎么变,它都恒定表达,这样它就能像一把尺子,量出"非特异性差异"有多大,然后从萤火虫的读数里扣除掉。这就是双荧光素酶报告系统原理和步骤里"双"字的关键。
四、双报告系统的"CP"逻辑:比值与归一化
所以这两个酶凑一块儿,逻辑特别清楚:萤火虫是"实验报告基因",反映你关心的调控事件;海肾是"内参报告基因",反映转染和细胞状态的波动。最后实验结果不是看萤火虫的绝对光值,而是看两者的比值——也就是把萤火虫的发光值除以海肾的发光值,得到一个归一化后的相对活性。
这步除法听着简单,背后的数学原理其实挺关键。假设转染效率是 η、细胞数是 N、表达效率是 E,那萤火虫读数 F ≈ η×N×E_firefly×启动子活性,海肾读数 R ≈ η×N×E_renilla(因为是组成型启动子,恒定)。你把 F 除以 R,η 和 N 就在分子分母里约掉了,剩下的是启动子活性相对于内参的比值。这么一除,转染效率高低、细胞数多少这些干扰因素就被"归一化"掉了。
说白了,双荧光素酶实验原理的核心,就是用这个比值把生物学信号从一堆噪声里"洗"出来。这也是为什么单打独斗的萤火虫很容易翻车,非得拉上海肾组 CP 不可。
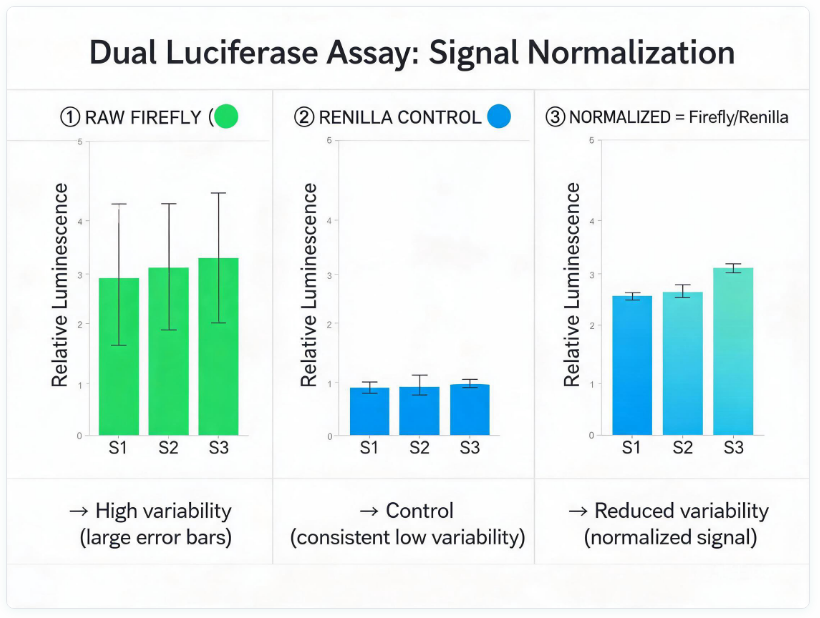
图4:双荧光素酶信号归一化原理。萤火虫读数除以海肾读数,转染效率与细胞数等系统变量在比值中被约掉,保留真正的生物学信号。
五、报告基因载体构建:启动子、3'UTR 与质粒图谱
原理懂了,落到实际操作,第一步就是建载体。双荧光素酶报告基因载体通常是两个质粒配着用:一个把萤火虫荧光素酶放在你的目的序列下游,另一个把海肾放在组成型启动子下游当内参。
这里头有两种最常见的克隆思路。一种是研究启动子活性:把你要测的启动子序列克隆到萤火虫酶上游的多克隆位点(MCS),替换掉载体自带的强启动子,看这段序列能不能驱动转录。另一种是研究 3'UTR 调控:这种情况载体上游的启动子是固定的(一般 SV40 之类),你把 miRNA 的靶序列或感兴趣的 3'UTR 片段插到萤火虫酶的终止密码子之后、3'UTR 区域,看 miRNA 或者 RNA 结合蛋白结合上去之后,会不会抑制荧光素酶的翻译,从而让发光变弱。
看质粒图谱的时候有几个地方得盯紧:多克隆位点在哪、抗性标记是氨苄还是卡那、有没有 SV40 ori 方便在哺乳细胞里复制、内参质粒和实验质粒的抗性别搞一样了(不然筛选会打架)。这些细节做克隆之前一定理清楚,不然构建图谱读不懂,后面全是坑。
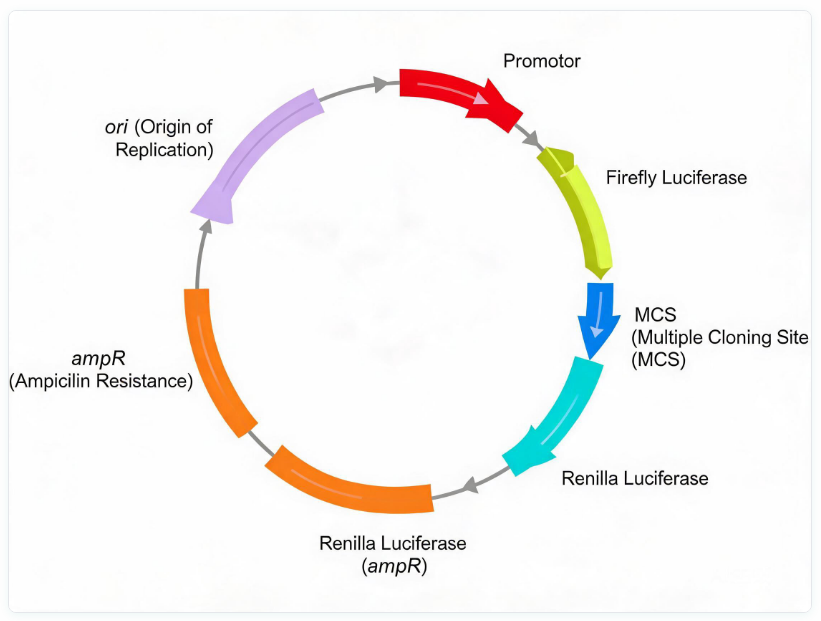
图3:双荧光素酶报告基因载体构建图谱。上游克隆启动子或下游插入 3'UTR,配合组成型启动子驱动的内参质粒共同转染。
六、检测流程中的原理体现:先萤火虫,再海肾
载体建好、转染进去、孵育够时间,就到了上机检测这一步。双荧光素酶报告基因检测原理的精髓,全在这套"分步加试剂"的化学逻辑里。
首先加的是萤火虫荧光素酶检测试剂(Luciferase Assay Reagent),里头有 D-luciferin,裂解细胞的同时让萤火虫酶发光,仪器读一个值,这就是 F。接着加 Stop & Glo 试剂,这名字起得实在——"停",停掉萤火虫的反应(瞬间淬灭它的发光);"Glo",让海肾发光。也就是说,这第二管试剂一进去,萤火虫的信号被按灭了,海肾的底物腔肠素同时释放出来,仪器再读一个值,这就是 R。
为什么要先萤火虫后海肾,不能反过来?因为这两种酶的反应条件和底物不一样。萤火虫的反应得有 ATP 参与,加了它的试剂先把这个信号收了;Stop & Glo 既能淬灭萤火虫、又能给海肾提供底物,一管两用。顺序错了,海肾的试剂可能会反过来干扰萤火虫的读数。这套先后顺序,本质上是利用两种酶在底物依赖性和反应条件上的差异,做到"分通道"检测,互不串扰。
七、常见原理误区:内参真不是万能的
到这里原理讲得差不多了,但有几个坑新手特别容易踩,咱们拎出来说。
误区一:有内参就随便加样也不怕
其实内参能校正的是转染效率、细胞数这类系统性的波动,但它校正不了你实验设计本身的生物学问题。比如你目的质粒和内参质粒加的比例不对,两个质粒抢启动子、抢转录因子,或者共转染时质粒总量太高产生毒性,这些内参都救不回来。所以"内参万能论"要不得,加样还是得稳。
误区二:干脆只做单报告基因省事
这就回到了前面说的加样误差问题。没有内参,你孔间差异、细胞状态波动全都混进萤火虫读数里,数据离散度大得吓人,重复性差到怀疑人生。双荧光素酶报告基因实验原理之所以强调"双",就是单报告扛不住真实实验环境里的噪声。
误区三:拿绝对比值直接横向比较
归一化后得到的是相对活性,不同批次、不同仪器、甚至不同底物批次之间绝对值没法直接比,必须设好对照组(比如空载体对照),用相对倍数(fold change)来比才靠谱。
八、原理吃透了,实验才不会抓瞎
其实双荧光素酶报告系统原理和步骤就一条主线:用一个发光的酶反映你关心的调控事件,用另一个发光的酶当尺子校正系统误差,两者一除,把真信号从噪声里拎出来。萤火虫负责"剧情",海肾负责"打光",这对 CP 配合好了,你的数据才稳。
原理吃透了,你才知道为什么每一步要那么做——为什么必须双报告、为什么先测萤火虫后测海肾、为什么比值比绝对值靠谱、为什么内参也有它管不了的范围。把这些"为什么"都想明白,做实验时遇到数据异常你心里才有底,知道去哪查问题,而不是对着仪器干瞪眼。说白了,懂原理的实验人,才不会在发光的门道里抓瞎。
 X