双荧光素酶检测试剂盒的技术与应用
一、双荧光素酶报告系统在转录调控研究中的定位与价值
在分子生物学研究的工具箱中,双荧光素酶报告系统是解析基因表达调控层级关系最灵敏、最定量化手段之一。从启动子转录活性分析到miRNA靶基因3'UTR验证,从转录因子结合位点定位到信号通路激活筛选,这一技术平台几乎覆盖了所有涉及转录或转录后调控的研究场景。其核心优势在于双报告体系——萤火虫荧光素酶作为实验报告基因反映目标调控事件,海肾荧光素酶作为内参基因校正转染效率差异,两者比值消除了孔间细胞数量和转染效率的变异,使数据具有更高的可重复性和统计说服力。
与单报告系统(如GFP或β-galactosidase)相比,双荧光素酶体系在定量精度上有显著优势。荧光素酶催化反应产生的光信号具有极高的信噪比——无需激发光即可检测,背景接近零,灵敏度可达飞摩尔级别。这一特性使得即使在低丰度转录事件或微弱调控效应下,双荧光素酶系统仍能检测到具有统计学意义的差异。
技术定位:双荧光素酶报告系统不是直接测量内源基因表达的工具,而是通过构建人工报告载体间接反映特定调控元件(启动子、增强子、UTR、转录因子结合位点等)的活性。其结果需要在功能层面与内源表达数据(qRT-PCR或Western blot)相互印证。
在实验设计层面,双荧光素酶检测涉及多个技术环节的协同:载体构建策略、细胞转染条件、试剂反应体系优化和发光检测仪参数设置。每个环节的偏差都可能被比值放大或掩盖,因此系统化地理解各环节的原理和注意事项,是获得可靠数据的前提。
二、萤火虫荧光素酶活性检测的反应体系与底物优化
萤火虫荧光素酶(Firefly Luciferase, F-Luc)来源于北美萤火虫,催化D-luciferin在ATP、Mg²⁺和O₂存在下发生氧化反应,产生560nm波长的黄绿色光。这一反应体系是双荧光素酶检测的第一步,也是实验报告信号的来源。
1、反应动力学与信号稳定性
萤火虫荧光素酶反应属于典型的闪光型(flash-type)发光。底物加入后信号快速达到峰值(约1-2秒),随后以约10%每分钟的速率衰减。这一特性对操作提出了严格要求——加样后必须立即读数,延迟超过1分钟会导致信号显著降低。
不同厂家试剂盒在信号稳定性上存在差异。Promega的Dual-Luciferase Reporter Assay System使用改良的Luciferase Assay Reagent II (LAR II),信号在加入后可稳定至少1分钟,部分改良配方甚至可达5-10分钟。国产试剂盒(如碧云天、翌圣等)也在持续优化稳定性,但在大量样本处理时仍需注意加样与读数的时序一致性。
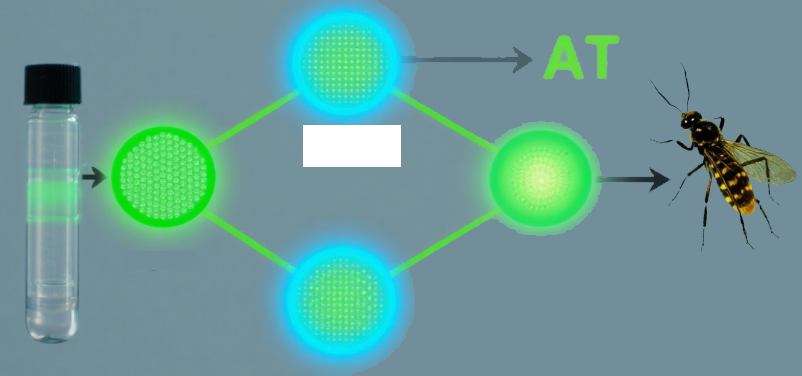
图1:双荧光素酶检测系统反应原理——萤火虫荧光素酶(F-Luc)与海肾荧光素酶(R-Luc)的双报告体系催化反应
2、细胞裂解效率的关键因素
在加入荧光素酶检测试剂之前,需要先裂解细胞释放胞内荧光素酶蛋白。裂解效率直接决定了检测信号强度。常用的裂解液为被动裂解缓冲液(Passive Lysis Buffer, PLB),其配方含Tris-HCl、EDTA、DTT和去垢剂,温和而高效。
裂解效率受多个因素影响:裂解液体积与细胞数量的比例、裂解时间、温度以及振荡条件。对于96孔板,每孔通常加入20-100μL PLB(根据孔径调整),室温裂解15-30分钟。裂解过程中置于摇床上温和振荡有助于提高裂解效率。裂解不充分会导致信号偏低且变异增大;过度裂解可能释放的干扰物质影响后续反应。
实操要点:裂解后取上清时避免吸入细胞碎片。如果样本需要保存,可将裂解上清转移至新管,-80°C冻存。反复冻融不超过两次,每次冻融约损失5-10%的荧光素酶活性。
3、底物浓度与信号强度的剂量关系
D-luciferin底物浓度直接影响信号强度。标准反应体系中D-luciferin浓度通常为0.5-2.0 mM。浓度过低时信号弱且衰减快;浓度过高时可能因产物抑制效应反而降低信号。ATP浓度也需要优化,标准终浓度通常为1-2 mM,过量ATP不会进一步增强信号但可能增加背景。
在实际操作中,F-Luc检测试剂(含D-luciferin、ATP、Mg²⁺和缓冲液)需要平衡至室温后使用。低温试剂加入细胞裂解液后会导致反应速率减慢,信号峰值延迟,影响多孔板读数的均一性。试剂配制后应尽快使用,放置过夜的试剂活性可能下降20-30%。
三、海肾荧光素酶内参校正的原理与标准化策略
海肾荧光素酶(Renilla Luciferase, R-Luc)来源于海肾,催化肠腔素在O₂存在下产生480nm波长的蓝光。其催化反应不依赖ATP和Mg²⁺,与F-Luc反应体系完全独立,这一特性使两者可以在同一样本中顺序检测而互不干扰。
1、内参校正的数学原理
双荧光素酶系统的核心数据处理步骤是计算F-Luc/R-Luc比值。F-Luc信号反映目标调控元件的活性,R-Luc信号反映转染效率和细胞数量的差异。通过比值校正,理论上消除了孔间转染效率差异导致的变异,使不同孔之间的数据具有可比性。
然而,比值法校正的有效性依赖于一个关键假设:R-Luc的表达不受实验处理条件的影响。如果处理因素同时影响了R-Luc启动子的活性,则比值法会引入系统性偏差。例如,某些药物处理可能广泛影响CMV或SV40启动子活性,此时使用这些启动子驱动的R-Luc内参就不再可靠。因此,在不同实验条件下验证内参稳定性是必要的预实验步骤。
常见误区:很多研究者默认R-Luc内参不受任何处理影响,这是一个危险假设。当实验处理涉及全局转录抑制(如放线菌素D)、信号通路广泛激活(如PMA、TNF-α)或细胞应激反应时,内参表达可能显著波动。建议在预实验中单独评估内参在各处理条件下的稳定性。
2、Stop & Glo试剂的淬灭机制
在F-Luc检测完成后,需要加入Stop & Glo试剂完成两个功能:淬灭F-Luc反应信号并同时启动R-Luc反应。F-Luc的淬灭是通过选择性抑制实现的——Stop & Glo中含有的特定化合物可逆性抑制萤火虫荧光素酶活性,使其信号在几秒内降至背景水平。同时,该试剂提供了R-Luc反应所需的肠腔素底物和缓冲环境。
Stop & Glo的加入体积和混匀方式影响R-Luc信号的稳定性。标准操作是加入与F-Luc试剂等体积(通常100μL)的Stop & Glo,迅速但温和地混匀(可在酶标板上轻轻振荡3-5秒),然后立即读数。混匀不充分会导致孔内信号分布不均,读数时若检测位置恰好在未混匀区域,将产生异常值。
3、内参载体的选择策略
常用的内参载体包括pRL-TK(HSV-TK启动子驱动R-Luc)、pRL-SV40(SV40启动子驱动R-Luc)和pRL-CMV(CMV启动子驱动R-Luc)。选择内参载体的核心原则是其启动子强度应当与实验报告载体中的启动子匹配——R-Luc信号应当足够强以提供可靠的校正,但不能强到压制F-Luc信号或超出检测器的线性范围。
pRL-TK因其中等强度的TK启动子而成为最常用的内参载体,适用于大多数F-Luc实验。pRL-CMV在需要较强内参信号时使用,但CMV启动子容易受多种信号通路(如NF-κB、cAMP-PKA)影响,适用场景有限。在pmirGLO双报告载体中,R-Luc由较弱的PGK启动子驱动,F-Luc由强SV40启动子驱动,这种设计是专门针对miRNA靶基因验证优化的——弱内参避免了强启动子对miRNA调控信号的干扰。
四、miRNA靶基因3'UTR验证的实验设计与方法优化
miRNA通过结合靶基因mRNA的3'非翻译区(3'UTR)抑制翻译或促进降解,是转录后调控研究的核心领域。双荧光素酶报告系统是验证miRNA-靶基因结合关系的金标准方法。
1、3'UTR片段的克隆策略
将靶基因3'UTR片段克隆到F-Luc报告基因下游是验证实验的核心步骤。片段长度选择需要权衡两个因素:较长的片段(全长度3'UTR)更接近生理状态,但可能包含多个miRNA结合位点,难以区分特定miRNA的贡献;较短的片段(仅含预测结合位点上下游50-100bp)特异性强,但可能丢失重要的协同结合元件。
推荐策略是首先构建含完整3'UTR的载体进行初步验证。如果确认为阳性,再构建含突变结合位点的对照载体——在预测的miRNA种子序列匹配区域引入3-7个点突变,破坏miRNA结合。野生型与突变型载体的信号差异即为该miRNA对该结合位点的特异性调控效应。
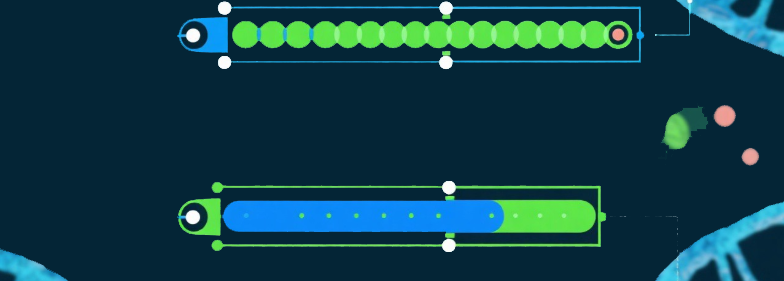
图2:miRNA靶基因3'UTR验证流程——野生型与突变型报告载体的构建与双荧光素酶检测对比
2、pmirGLO双报告载体的应用优势
pmirGLO Dual-Luciferase miRNA Target Expression Vector是专为miRNA靶基因验证设计的双报告载体。其核心设计是将F-Luc(luc2)作为实验报告基因置于SV40早期启动子控制下,3'UTR区域引入多克隆位点用于插入靶序列;R-Luc(hRluc)作为内参报告基因由PGK启动子驱动。两个报告基因位于同一载体上,只需一次转染即可同时获得实验信号和内参信号。
这一设计相比传统的双载体共转染体系有显著优势:第一,消除了双载体共转染效率差异——所有细胞中F-Luc和R-Luc的比例固定一致;第二,简化了实验操作和数据处理流程;第三,PGK启动子强度适中且相对稳定,较少受常见信号通路激活的影响。但需要注意的是,pmirGLO中的F-Luc使用密码子优化版本luc2,其表达水平较高,在低丰度miRNA调控研究中可能掩盖调控效应。
3、miRNA mimics与inhibitor的共转染优化
在验证实验中,需要将miRNA mimics(或agomir)与3'UTR报告载体共转染。共转染比例是一个需要优化的参数——miRNA mimics通常需要过量才能产生显著抑制效应,但过量转染可能导致脱靶效应或细胞毒性。
通常推荐的共转染比例为:报告载体(100-200 ng/孔,96孔板)+ miRNA mimics(10-50 nM终浓度)+ 内参载体(如使用双载体系统则10-20 ng/孔,pmirGLO无需额外内参)。具体比例需在预实验中通过梯度优化确定。设置对照组包括:阴性对照mimics(NC mimics,不靶向任何已知基因序列的随机序列)、空载体对照(无3'UTR插入的报告载体)和突变型3'UTR对照。
数据解读规则:当miRNA mimics与野生型3'UTR共转染使F-Luc/R-Luc比值显著下降(通常>30%),且与突变型3'UTR共转染无显著变化时,可判定为该miRNA通过该结合位点调控该靶基因。仅检测野生型而未设突变对照的验证是不完整的,容易产生假阳性。
4、靶向预测算法与实验验证的互补关系
常用的miRNA靶点预测工具包括TargetScan、miRDB、miRanda和DIANA-microT等。不同算法基于不同特征(种子序列匹配、保守性、位点可及性、热力学稳定性等)进行预测,结果重叠度有限。通常将多个算法的交集作为高置信度候选靶点进行实验验证。
需要注意的是,生物信息学预测的阳性预测值(PPV)通常不超过50%,即约一半预测的靶点无法通过实验验证。反之,一些算法未预测的"非经典"结合位点(如非种子区结合、中心错配结合)也可能被实验证实。因此,双荧光素酶验证不仅是确认预测结果,更是发现新调控关系的手段。
五、启动子转录活性分析与pGL3-Basic载体构建策略
启动子转录活性分析是研究基因表达调控机制的经典手段,其核心思路是将待研究的启动子序列克隆到无启动子的报告载体上游,通过荧光素酶活性反映启动子驱动转录的能力。
1、pGL3-Basic载体的结构与克隆策略
pGL3-Basic是使用最广泛的启动子分析载体,其核心特征是luc2报告基因上游不含任何真核启动子,只有多克隆位点(MCS)用于插入待测启动子序列。载体还包含SV40晚期poly(A)信号用于mRNA稳定,以及氨苄青霉素抗性用于大肠杆菌筛选。
启动子片段的克隆需要考虑片段长度和边界。经典策略是克隆转录起始位点(TSS)上游500-2000 bp的序列,这一区域通常包含核心启动子(TATA box、Inr等)和近端调控元件。但对于受远端增强子调控的基因,可能需要克隆更长片段或采用BAC(细菌人工染色体)载体。
引物设计时需要加入与MCS匹配的限制性内切酶位点。选择酶切位点时应避开启动子序列内部的同一位点,同时确保两个酶切位点在MCS中的距离合适。KpnI、XhoI、BglII、HindIII和NheI是pGL3-Basic MCS中最常用的酶切位点。
2、启动子缺失分析的设计逻辑
通过构建一系列5'端逐步缺失的启动子截短体,可以定位启动子内的关键调控元件。例如,从-2000 bp开始构建-1500、-1000、-500、-200和-50的截短体,比较各截短体驱动F-Luc表达的活性变化。当某一截短导致活性显著变化时,提示缺失区域含有重要的正/负调控元件。
这一方法在1990年代被大量使用,至今仍是鉴定启动子功能元件的第一步筛选手段。但需要注意,截短实验只能提供位置信息,无法精确到具体结合位点。精确的位点鉴定需要结合转录因子结合位点突变的定点突变实验。
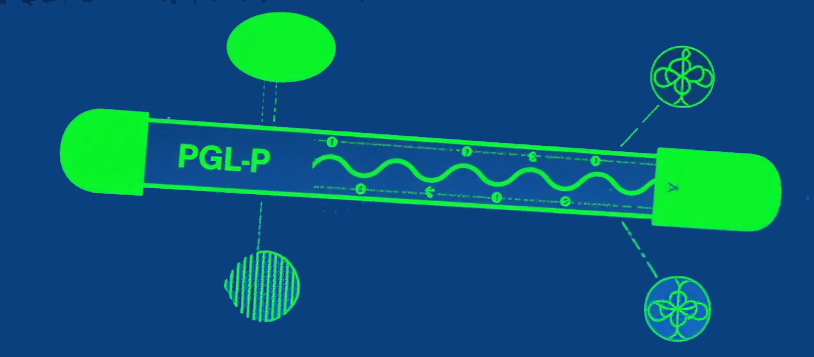
图3:启动子转录活性分析实验设计——pGL3-Basic载体构建与启动子截短体缺失分析策略
3、增强子与沉默子分析的报告载体策略
增强子分析通常使用含有最小启动子(如SV40或TATA minimal promoter)的报告载体,将候选增强子序列克隆到最小启动子上游或下游。由于增强子具有方向和位置非依赖性,通常需要同时检测正向和反向插入的活性。pGL3-Promoter载体自带SV40最小启动子,适用于增强子分析。
沉默子分析则使用强启动子驱动的报告载体(如pGL3-Control,含SV40强启动子和增强子),将候选沉默子序列插入其中,检测报告基因活性是否被抑制。沉默子通常也具有方向非依赖性,需要双向验证。
六、转录因子结合位点验证的双报告体系应用
转录因子通过结合DNA特定序列调控基因表达。双荧光素酶报告系统是验证转录因子-结合位点相互作用功能性的核心工具。
1、结合位点突变分析
在启动子分析载体中,通过定点突变技术改变预测的转录因子结合位点序列,比较野生型与突变型载体的报告基因活性。如果突变后活性显著变化,则提示该位点具有功能意义。突变策略通常引入2-4个碱基替换,破坏转录因子的核心识别序列而不影响周围序列的结构。
在NF-κB通路研究中,pNFκB-TA-luc载体含多个串联的NF-κB结合位点,可以灵敏地反映NF-κB信号通路的激活程度。类似地,pCRE-TA-luc用于cAMP/PKA通路,pAP-1-TA-luc用于MAPK/JNK通路,pSRE-TA-luc用于血清应答元件。这些预制报告载体避免了克隆步骤,适合高通量信号通路筛选。
2、转录因子过表达与报告基因共转染
将转录因子表达载体与报告载体共转染,通过过表达转录因子观察报告基因活性的变化。如果转录因子促进报告基因表达,且结合位点突变后促进作用消失,则构成完整的证据链:转录因子通过该结合位点调控转录。
共转染比例需要优化以避免饱和效应。通常报告载体与转录因子表达载体的比例在1:1到1:10之间。过量的转录因子表达载体可能导致报告基因活性达到饱和,掩盖剂量效应关系。建议设置3-5个浓度梯度,观察剂量-效应曲线。
对照设置:共转染实验应设置以下对照——空表达载体对照(评估转染载体的非特异性影响)、DNA结合域缺失的转录因子突变体(验证结合特异性)、报告载体无结合位点对照(排除非转录因子依赖的效应)。
3、信号通路激活与报告基因检测的时序设计
在研究信号通路对转录因子活性的调控时,报告基因检测的时序设计至关重要。通常在报告载体转染后24-48小时,细胞表达稳定的报告蛋白池后,加入信号通路激活剂(如TNF-α激活NF-κB、PMA激活PKC、forskolin激活PKA等),在不同时间点(0、2、4、8、12、24小时)检测报告基因活性变化。
时序设计需要考虑报告蛋白的半衰期。萤火虫荧光素酶蛋白在哺乳动物细胞中的半衰期约3-4小时,这意味着通路激活后的4-8小时内即可观察到报告基因活性变化。如果半衰期过长(如使用稳定型突变体luc2P),虽然信号更强,但可能延迟检测到通路抑制效应。
七、pmirGLO双报告载体系统与发光检测仪操作规范
从载体设计到试剂配制,从细胞转染到发光检测,双荧光素酶实验的每个操作环节都影响着最终数据质量。以下系统阐述标准化的全流程操作规范。
1、细胞转染条件优化
转染效率是双荧光素酶实验成功的基础。不同细胞系的转染效率差异极大——HEK293T细胞转染效率可达80-90%,而某些原代细胞或悬浮细胞可能低于10%。转染方法的选择需要根据细胞特性决定。
脂质体转染(如Lipofectamine 2000/3000)适用于大多数贴壁细胞系。96孔板中通常每孔使用0.1-0.3μL脂质体和50-200 ng质粒DNA。优化转染条件时,建议固定DNA总量,梯度调整脂质体用量,以F-Luc信号强度为优化指标。最佳脂质体/DNA比例通常在2:1到5:1(μL:μg)之间。
电转染适用于难转染的细胞系,但条件优化更加复杂,需要针对每种细胞系确定电压、脉冲时长和细胞密度。对于悬浮细胞(如Jurkat、K562),也可以考虑病毒介导的报告载体递送。
| 细胞系 | 推荐转染方法 | DNA量(96孔板) | 报告载体:内参 | 收样时间 |
|---|---|---|---|---|
| HEK293T | 脂质体 | 100ng | 10:1(pGL3:pRL-TK) | 24-36h |
| HeLa | 脂质体 | 150ng | 10:1 | 24-48h |
| HepG2 | 脂质体 | 200ng | 10:1 | 36-48h |
| Jurkat(悬浮) | 电转 | 500ng | pmirGLO(单载体) | 24h |
| NIH/3T3 | 脂质体 | 150ng | 10:1 | 24-36h |
2、发光检测仪参数设置与酶标板操作
发光检测仪酶标板读数是数据采集的最后一步。常用的检测设备包括多功能酶标仪(如Promega GloMax、BioTek Synergy、Tecan Spark等)和单功能发光检测仪。检测模式应选择发光(luminescence)模式,而非荧光模式。
检测参数设置中,积分时间是最关键的可调参数。积分时间越长,信号累积越多,但检测速度越慢。对于96孔板,标准积分时间通常设为0.5-1.0秒/孔。如果信号较弱,可延长至5-10秒,但需要权衡检测速度(一块96孔板从30秒延长到5分钟)。建议先使用5-10个代表性孔进行信号预扫描,确定信号范围后选择合适的积分时间。
酶标板的选择也很重要。白色不透明板是发光检测的首选,因为白色板壁反射光信号,提高检测效率;不透明设计防止孔间串扰(cross-talk)。黑色板会吸收光信号,导致灵敏度降低。透明板在发光检测中完全不推荐,因为光信号会穿透孔壁造成严重的孔间串扰。
串扰问题:当相邻孔信号差异超过100倍时,即使使用白色板也可能出现串扰。解决方案包括:物理隔开高信号孔和低信号孔(间隔排列),使用白色分隔条,或在孔间加入含水的空白孔作为缓冲。
3、数据处理与统计方法
原始数据获取后,标准处理流程为:第一步,计算每孔F-Luc/R-Luc比值;第二步,将比值归一化到对照组(通常将对照组均值设为1或100%);第三步,进行统计分析。
统计分析方法的选择取决于实验设计。两组比较使用Student's t-test(数据正态分布时)或Mann-Whitney U test(非正态分布时)。多组比较使用单因素ANOVA加事后检验(如Tukey或Dunnett检验)。当实验涉及两个因素(如不同处理×不同载体类型)时,使用双因素ANOVA。所有统计检验均应基于至少3次独立生物学重复。
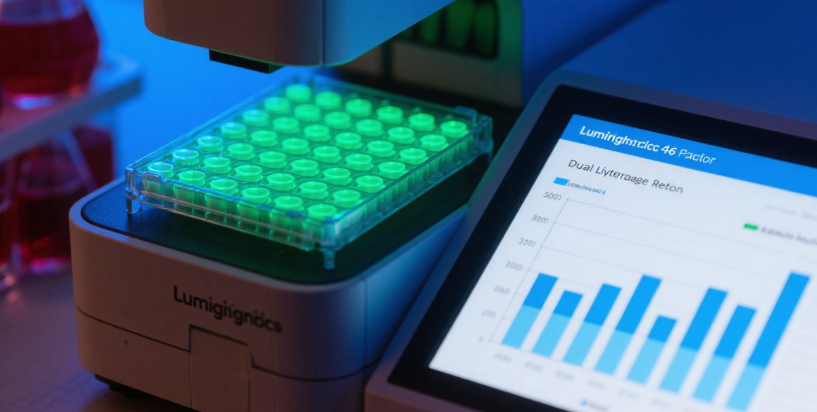
图4:发光检测仪酶标板读数与数据处理——96孔板发光检测及F-Luc/R-Luc比值统计分析
4、常见问题排查与优化方案
信号过低或无信号:排查路径——首先检查细胞裂解是否充分(取少量裂解液做蛋白定量);其次检查试剂是否过期或配制错误(D-luciferin对光和氧化敏感,需避光保存);再次检查质粒构建是否正确(测序验证插入片段的方向和序列);最后检查转染效率(可在另一孔同时转染GFP质粒观察荧光细胞比例)。
R-Luc信号异常波动:如果不同孔之间R-Luc信号变异系数超过30%,可能的原因包括:转染效率不均(检查细胞密度是否均匀、转染混匀是否充分)、内参启动子受处理因素影响(更换内参载体或使用不同启动子的内参)、细胞状态不一致(确保处理前细胞汇合度一致)。
F-Luc/R-Luc比值异常:当比值出现负值或极大值时,通常是因为R-Luc信号接近背景(信号过低导致比值不稳定)或F-Luc信号饱和(超出检测器线性范围)。解决方案:调整质粒用量使F-Luc和R-Luc信号都落在检测器的线性范围内(通常R-Luc信号应至少为背景的10倍以上,F-Luc信号不应超过检测器最大值的80%)。
组间差异不稳定:不同批次实验结果趋势不一致是最大困扰之一。可能原因包括:细胞传代次数差异(建议使用传代次数<20代的细胞)、试剂批次差异(同一实验使用同一批号试剂)、转染试剂存放条件变化(脂质体对温度敏感,-4°C到8°C保存,不可冻存)。
质量控制标准:每组实验应设置空白对照(无细胞裂解液,仅加检测试剂,用于确定背景信号)和阳性对照(已知活性的报告载体,如pGL3-Control验证检测系统灵敏度)。空白对照信号应低于阳性对照的1%。每组应至少3次独立生物学重复,每个生物学重复内至少2-3个技术重复。
从技术发展趋势看,双荧光素酶检测体系正在向更高通量、更高灵敏度和更多报告通道发展。Promega的NanoLuc系统使用改良的NanoLuc荧光素酶,分子量更小、信号更强、底物更稳定,适合需要极高灵敏度的实验。PerkinElmer的Dual-Glo系统支持96孔和384孔板高通量筛选。此外,双色荧光素酶(如红色和绿色荧光素酶)的开发为同时检测多个报告通道提供了可能。研究者需要根据实验需求选择合适的技术平台,并在方法学中详尽描述实验条件和质控标准,确保数据的可重复性和可发表性。
 X